
Thrombotisch-thrombozytopenische Purpura
Die TTP ist ein seltener Notfall: Winzige Plättchengerinnsel verschließen kleine Gefäße und zerstören rote Blutzellen; ein rascher Plasmaaustausch rettet Leben.
Was es ist
Eine thrombotische Mikroangiopathie durch schweren Mangel an ADAMTS13, dem Enzym, das Von-Willebrand-Faktor-Multimere spaltet. In kleinen Gefäßen bilden sich thrombozytenreiche Mikrothromben, die Thrombozytopenie, mikroangiopathische hämolytische Anämie und Ischämie von Gehirn, Herz, Nieren und Darm verursachen.
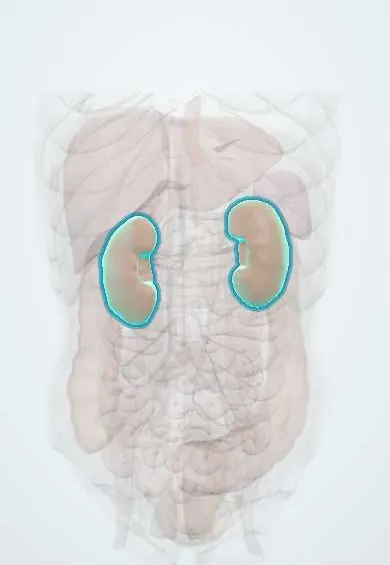
In 3D ansehen
Wen es betrifft
Selten, mit wenigen Neuerkrankungen pro Million Menschen und Jahr; die meisten Fälle sind erworben (autoimmun) und betreffen Erwachsene, häufiger Frauen. Die angeborene TTP (Upshaw-Schulman-Syndrom) kann im Kindesalter oder erstmals in der Schwangerschaft auftreten.
Ursachen
- Erworben: Autoantikörper, die ADAMTS13 hemmen (die meisten Fälle)
- Angeboren: biallelische Mutationen im ADAMTS13-Gen
- Auslöser: Schwangerschaft, Autoimmunerkrankungen wie Lupus, HIV-Infektion, einige Medikamente (zum Beispiel Ticlopidin, Clopidogrel, Chinin, Calcineurin-Inhibitoren), Krebs und Stammzelltransplantation
Risikofaktoren
- Weibliches Geschlecht und Erwachsenenalter (30–50 Jahre)
- Schwangerschaft und Wochenbett
- Systemischer Lupus erythematodes und andere Autoimmunerkrankungen
- HIV-Infektion
- Frühere TTP-Episode (Rezidivrisiko)
Pathophysiologie
Ohne ADAMTS13 bleiben ultragroße Von-Willebrand-Faktor-Multimere am Endothel haften und fangen bei hoher Scherbelastung Thrombozyten ein, sodass Mikrothromben entstehen. Thrombozyten werden verbraucht (Thrombozytopenie), und Erythrozyten werden beim Passieren der Gerinnsel zerschnitten, wodurch Schistozyten entstehen (mikroangiopathische Hämolyse). Die Gerinnungskaskade wird nicht primär aktiviert, daher sind PT und aPTT im Gegensatz zur DIC meist normal.
Einteilung
- Immunvermittelte (erworbene) TTP
- Angeborene (hereditäre) TTP
- Verwandte thrombotische Mikroangiopathien: hämolytisch-urämisches Syndrom (Shiga-Toxin- oder komplementvermittelt), DIC, HELLP-Syndrom
Symptome und Zeichen
- Petechien, Purpura und Schleimhautblutungen
- Müdigkeit, Blässe und Ikterus durch Hämolyse
- Fluktuierende neurologische Zeichen: Kopfschmerzen, Verwirrtheit, fokale Defizite, Krampfanfälle
- Fieber
- Bauchschmerzen, Übelkeit und Erbrechen
- Verminderte Urinmenge oder Hämaturie (Nierenbeteiligung meist milder als beim HUS)
Diagnose
- Klinisch
- Die klassische Pentade (Thrombozytopenie, mikroangiopathische hämolytische Anämie, neurologische Zeichen, Nierenbeteiligung und Fieber) ist nur bei einer Minderheit vollständig; die ersten beiden reichen für den Verdacht aus. Klinische Scores wie der PLASMIC-Score schätzen die Wahrscheinlichkeit eines schweren ADAMTS13-Mangels.
- Untersuchungen
- Niedrige Thrombozyten; Anämie mit Schistozyten im peripheren Ausstrich; erhöhte LDH und indirektes Bilirubin, niedriges Haptoglobin, erhöhte Retikulozyten; negativer direkter Coombs-Test; normale PT und aPTT; Kreatinin und Troponin. Eine ADAMTS13-Aktivität unter 10 % sichert die Diagnose, mit Hemmkörpertest für die Immunform; das Blut sollte vor der Plasmatherapie abgenommen werden.
- Bildgebung
- CT oder MRT des Gehirns bei neurologischen Zeichen; für die Diagnose nicht erforderlich.
Differenzialdiagnose
- Hämolytisch-urämisches Syndrom (schwereres Nierenversagen, bei Kindern oft nach blutigem Durchfall)
- Disseminierte intravasale Gerinnung (verlängerte PT/aPTT, niedriges Fibrinogen)
- HELLP-Syndrom und schwere Präeklampsie
- Immunthrombozytopenie oder Evans-Syndrom
- Heparininduzierte Thrombozytopenie
- Maligne Hypertonie
Behandlungsziel
Bei TTP-Verdacht sofort mit dem Plasmaaustausch beginnen, die Bildung von Mikrothromben stoppen, den Antikörper gegen ADAMTS13 unterdrücken und Organschäden sowie Rezidive verhindern.
Behandlung
- Akutphase
- Dringender täglicher therapeutischer Plasmaaustausch, der den Autoantikörper entfernt und ADAMTS13 ersetzt; Plasmainfusion, wenn sich der Austausch verzögert, und bei angeborener TTP.
- Medikamentös
- Glukokortikoide und monoklonaler Anti-CD20-Antikörper (Rituximab) zur Unterdrückung der Autoimmunreaktion; ein Anti-Von-Willebrand-Faktor-Nanobody (Caplacizumab) blockiert die Thrombozytenadhäsion.
- Medikamentös
- Rekombinantes ADAMTS13 oder regelmäßige Plasmainfusionen bei angeborener TTP.
- Verlaufskontrolle
- Tägliche Kontrolle von Thrombozytenzahl, LDH und neurologischem Status; ADAMTS13-Aktivität in der Remission, um Rezidive vorherzusehen. Thrombozytentransfusionen werden außer bei lebensbedrohlicher Blutung vermieden.
- Operativ
- Die Splenektomie bleibt seltenen refraktären oder rezidivierenden Fällen vorbehalten.
Komplikationen
- Schlaganfall, Krampfanfälle und Koma
- Myokardinfarkt und Herzrhythmusstörungen
- Akute Nierenschädigung
- Rezidiv Monate oder Jahre später
- Tod, ohne Behandlung häufig
Prognose
Unbehandelt verläuft die TTP in den meisten Fällen tödlich; mit raschem Plasmaaustausch und Immunsuppression überleben die meisten Patienten. Rezidive sind häufig, und Überlebende können langfristig kognitive Probleme oder Depressionen haben.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welches Enzym fehlt bei der thrombotisch-thrombozytopenischen Purpura?
ADAMTS13, die Protease, die Von-Willebrand-Faktor-Multimere spaltet.
Welcher Befund im peripheren Ausstrich stützt eine mikroangiopathische hämolytische Anämie?
Schistozyten (fragmentierte Erythrozyten).
Wie helfen PT und aPTT, die TTP von der DIC zu unterscheiden?
Sie sind bei der TTP meist normal und bei der DIC verlängert.
Was ist die Notfall-Erstlinientherapie der erworbenen TTP?
Therapeutischer Plasmaaustausch mit Glukokortikoiden, begonnen, sobald der Verdacht auf TTP besteht.
Warum werden Thrombozytentransfusionen bei der TTP in der Regel vermieden?
Sie können neue Mikrothromben nähren und die Organischämie verschlimmern.
In der klinischen Untersuchung
Verwandte Erkrankungen
- Heparininduzierte Thrombozytopenie
- Akutes Nierenversagen
- Ischämischer Schlaganfall
- Systemischer Lupus erythematodes
- HIV-Infektion und AIDS
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Thrombotic Thrombocytopenic Purpura (TTP) (National Heart, Lung, and Blood Institute (NHLBI), 2024); Thrombotic thrombocytopenic purpura (MedlinePlus (U.S. National Library of Medicine), 2024).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.