
Achondroplasie
Achondroplasie ist die häufigste erbliche Form des Kleinwuchses mit kurzen Gliedmaßen. Eine FGFR3-Veränderung bremst das Knochenwachstum; Intelligenz normal.
Was es ist
Eine genetische Skelettdysplasie, bei der das Knochenwachstum aus Knorpel (enchondrale Ossifikation) gestört ist, was einen disproportionierten Kleinwuchs mit kurzen proximalen Gliedmaßen, großem Kopf und normal langem Rumpf hervorruft.
Wen es betrifft
Tritt weltweit bei etwa 1 von 15.000 bis 40.000 Geburten auf, in allen Bevölkerungen und bei beiden Geschlechtern. Etwa vier von fünf Fällen sind Neumutationen bei Kindern normal großer Eltern; ein väterliches Alter über 35 Jahre erhöht die Wahrscheinlichkeit. In Lateinamerika wird sie meist bei Geburt oder im pränatalen Ultraschall im dritten Trimenon erkannt.
Ursachen
- Gain-of-Function-Variante des FGFR3-Gens (Fibroblasten-Wachstumsfaktor-Rezeptor 3), fast immer dieselbe Punktveränderung (G380R)
- Autosomal-dominant: eine veränderte Kopie genügt
- Etwa 80 % sind De-novo-Mutationen; der Rest wird von einem betroffenen Elternteil vererbt
- Zwei veränderte Kopien (beide Eltern betroffen) verursachen eine homozygote Achondroplasie, die meist im Säuglingsalter tödlich ist
Risikofaktoren
- Ein betroffener Elternteil (50 % Risiko für jedes Kind)
- Höheres väterliches Alter bei De-novo-Fällen
- Zwei betroffene Eltern (25 % Risiko für die tödliche homozygote Form)
Pathophysiologie
Der überaktive FGFR3-Rezeptor bremst die Proliferation der Chondrozyten in den Wachstumsfugen, sodass die langen Röhrenknochen langsam in die Länge wachsen, während das periostale (desmale) Dickenwachstum normal ist. Schädelbasis und Wirbel, die aus Knorpel entstehen, bleiben klein: Ein enges Foramen magnum kann im Säuglingsalter den zervikomedullären Übergang komprimieren, und kurze Pedikel verengen den lumbalen Spinalkanal, was im Erwachsenenalter zu einer Stenose führt.
Einteilung
- Heterozygote Achondroplasie (typische Form)
- Homozygote Achondroplasie (schwer, meist tödlich)
- Gleiches FGFR3-Spektrum: Hypochondroplasie (milder) und thanatophore Dysplasie (tödlich)
Symptome und Zeichen
- Disproportionierter Kleinwuchs mit Rhizomelie (kurze Oberarme und Oberschenkel)
- Makrozephalie mit Stirnvorwölbung und Mittelgesichtshypoplasie mit eingesunkener Nasenwurzel
- Dreizackhand (Lücke zwischen Mittel- und Ringfinger) und eingeschränkte Ellenbogenstreckung
- Muskelhypotonie im Säuglingsalter mit verzögerten motorischen Meilensteinen; thorakolumbale Kyphose im Säuglingsalter
- Verstärkte Lendenlordose und O-Beine (Genu varum) in der Kindheit
- Rezidivierende Otitis media und Schallleitungsschwerhörigkeit; normale Intelligenz
Diagnose
- Klinisch
- Meist bei Geburt an den charakteristischen Proportionen, der Kopfform und den Händen erkannt. Länge, Kopfumfang und Gewicht in achondroplasiespezifische Wachstumskurven eintragen und Tonus, Reflexe und Wirbelsäule untersuchen.
- Untersuchungen
- Die molekulare Testung auf die FGFR3-Variante bestätigt die Diagnose bei atypischen Merkmalen oder pränatal. Polysomnografie als Screening auf Schlafapnoe; regelmäßige Hörprüfung.
- Bildgebung
- Skelettstatus: kurze Röhrenknochen mit ausladenden Metaphysen, nach kaudal abnehmender lumbaler Interpedikulardistanz, eckige Darmbeinschaufeln und flache Pfannendächer. MRT oder CT des kraniozervikalen Übergangs zur Beurteilung einer Foramen-magnum-Stenose bei Säuglingen; der pränatale Ultraschall zeigt im dritten Trimenon kurze Femora.
Differenzialdiagnose
- Hypochondroplasie (mildere FGFR3-Dysplasie)
- Thanatophore Dysplasie (tödlich, stärkere Verkürzung)
- Pseudoachondroplasie (normaler Kopf und normales Gesicht, Beginn nach dem 2. Lebensjahr)
- Andere Ursachen des Kleinwuchses (Wachstumshormonmangel, Hypothyreose, Rachitis)
Behandlungsziel
Neurologische, respiratorische und orthopädische Komplikationen früh erkennen und behandeln, Entwicklung, Hören und gesundes Gewicht unterstützen und die Selbstständigkeit durch lebenslange multidisziplinäre Nachsorge fördern.
Behandlung
- Medikamentös
- Ein Analogon des C-Typ natriuretischen Peptids (Vosoritid), das der FGFR3-Signalübertragung entgegenwirkt, kann bei Kindern mit offenen Wachstumsfugen die Wachstumsgeschwindigkeit erhöhen; die Verfügbarkeit ist je nach Land unterschiedlich.
- Operativ
- Dekompression des Foramen magnum bei symptomatischer zervikomedullärer Kompression; Shunt-Anlage bei progredientem Hydrozephalus; lumbale Laminektomie bei Spinalkanalstenose; Osteotomie bei ausgeprägter Achsfehlstellung.
- Eingriff
- Paukenröhrchen bei rezidivierender Otitis media und Adenotonsillektomie bei obstruktiver Schlafapnoe.
- Verlaufskontrolle
- Spezifische Wachstumskurven, neurologische und schlafmedizinische Beurteilung im Säuglingsalter, Hörkontrollen, Gewichtskontrolle und Wirbelsäulenkontrolle; sichere Lagerung des Säuglings mit Stütze von Kopf und Nacken und Vermeidung von frühem, ungestütztem Sitzen.
Komplikationen
- Zervikomedulläre Kompression und plötzlicher Säuglingstod
- Hydrozephalus
- Schlafapnoe
- Lumbale Spinalkanalstenose mit Claudicatio spinalis
- Rezidivierende Otitis media und Schallleitungsschwerhörigkeit
- Adipositas, Kyphose und Genu varum
Prognose
Intelligenz und Lebenserwartung sind bei den meisten Menschen nahezu normal, auch wenn die Säuglingssterblichkeit durch kraniozervikale Kompression erhöht ist. Die durchschnittliche unbehandelte Erwachsenengröße beträgt etwa 131 cm bei Männern und 124 cm bei Frauen. Die meisten Erwachsenen leben selbstständig; Rücken- und Beinbeschwerden durch Spinalkanalstenose sind häufig.
Vorbeugung
- Genetische Beratung für betroffene Erwachsene und Familien
- Pränatal- oder Präimplantationsdiagnostik, wenn ein Elternteil betroffen ist
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welches Gen und welcher Mechanismus verursachen die Achondroplasie?
Eine Gain-of-Function-Mutation von FGFR3, die die Chondrozytenproliferation in der Wachstumsfuge hemmt.
Welchem Erbgang folgt sie, und wie entstehen die meisten Fälle?
Autosomal-dominant; etwa 80 % sind De-novo-Mutationen, verbunden mit höherem väterlichem Alter.
Welche Art der Knochenbildung ist gestört, und welche bleibt verschont?
Die enchondrale Ossifikation ist gestört (lange Röhrenknochen, Schädelbasis); die desmale Ossifikation ist normal (Schädeldach, Knochendicke).
Auf welche lebensbedrohliche Komplikation wird bei Säuglingen mit Achondroplasie gescreent?
Foramen-magnum-Stenose mit zervikomedullärer Kompression, die zentrale Apnoen und plötzlichen Tod verursachen kann.
Welches typische Wirbelsäulenproblem tritt bei Erwachsenen mit Achondroplasie auf?
Lumbale Spinalkanalstenose durch kurze Pedikel mit Claudicatio spinalis.
Verwandte Erkrankungen
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Achondroplasia: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
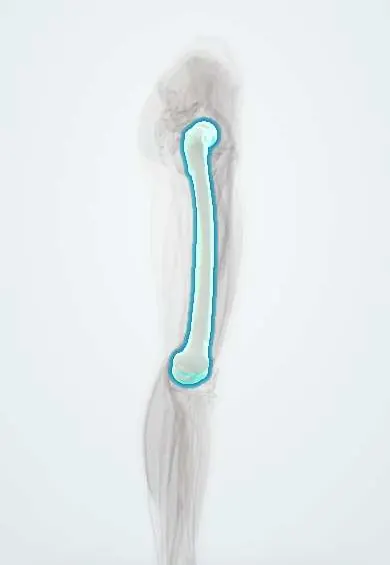
Repräsentatives Modell, nur zu Lernzwecken.