Enfermedades · Metabolismo (bioquímica)
Deficiencia del activador de GM2 (gangliosidosis GM2, variante AB) !
Gangliosidosis GM2 rarísima: las enzimas son normales, pero falta la proteína que les entrega el GM2, que se acumula en el cerebro.
Actualizado 2026-11-01
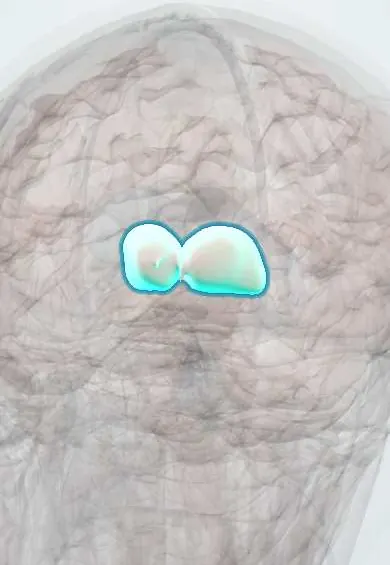
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
En la bioquímica
Qué es
Enfermedad lisosomal autosómica recesiva causada por variantes de GM2A; sin la proteína activadora de GM2, la hexosaminidasa A no puede degradar el gangliósido GM2, que se acumula en el sistema nervioso central.
A quién afecta
Extremadamente rara: se han descrito menos de 30 casos en el mundo. Las fuentes consultadas no tienen datos de Colombia ni de América Latina.
Causas
- Variantes en las dos copias del gen GM2A
Factores de riesgo
- Ambos padres portadores
- Consanguinidad
Fisiopatología
El gangliósido GM2 queda dentro de la membrana lisosomal, fuera del alcance de la enzima. La proteína activadora de GM2 lo extrae y se lo presenta a la hexosaminidasa A. Si falta el activador, las enzimas están intactas pero el GM2 no se degrada; se acumula en las neuronas y produce el mismo cuadro que la enfermedad de Tay-Sachs.
Clasificación
- Infantil aguda (la mayoría de los casos)
- Formas de inicio tardío: más leves y poco definidas
Síntomas y signos
- Enlentecimiento del desarrollo y debilidad entre los 4 y los 12 meses
- Pérdida de habilidades como girar, sentarse y gatear
- Sobresalto exagerado ante el ruido
- Convulsiones, pérdida visual y discapacidad intelectual
- Mancha rojo cereza en el fondo de ojo
- Más tarde, falta de respuesta al entorno
Diagnóstico
- Clínico
- Lactante con un cuadro tipo Tay-Sachs (regresión, sobresalto, mancha rojo cereza) cuyas pruebas de hexosaminidasa salen normales.
- Pruebas
- Hexosaminidasas A y B normales con los sustratos artificiales habituales, que es la trampa diagnóstica; el estudio del gen GM2A confirma, y pruebas especializadas con el sustrato natural o la medición del activador pueden apoyarlo.
- Imágenes
- La resonancia magnética cerebral puede mostrar cambios en los tálamos y la sustancia blanca y, más tarde, atrofia.
Tratamiento
- Médico
- No hay tratamiento específico; las convulsiones y los demás síntomas se manejan a medida que aparecen.
- Procedimiento
- Alimentación por gastrostomía si la deglución deja de ser segura.
- Conservador
- Cuidados paliativos, fisioterapia y apoyo a la familia.
Complicaciones
- Neumonía por aspiración
- Convulsiones refractarias
- Ceguera
Pronóstico
Los lactantes con la forma infantil aguda pueden sobrevivir hasta la primera infancia.
Prevención
- Asesoría genética y estudio de portadores en las familias afectadas
- Diagnóstico prenatal cuando se conocen las dos variantes de GM2A
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué proteína falta en la deficiencia del activador de GM2?
El activador de GM2, codificado por GM2A, que extrae el GM2 de la membrana y se lo presenta a la hexosaminidasa A.
¿Por qué las pruebas enzimáticas de rutina pueden no detectar esta deficiencia?
Las hexosaminidasas A y B son normales y actúan sobre sustratos artificiales; solo el GM2 natural necesita el activador.
¿A qué enfermedad más conocida se parece clínicamente?
A la enfermedad de Tay-Sachs: regresión, sobresalto exagerado, convulsiones y mancha rojo cereza en el lactante.
Enfermedades relacionadas
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: GM2 activator deficiency: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); GM2A gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); Textbook of Biochemistry for Medical Students, 6th ed. (Jaypee Brothers Medical Publishers (Vasudevan DM, Sreekumari S, Vaidyanathan K), 2011).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.