Enfermedades · Metabolismo (bioquímica)
Enfermedad de Sandhoff !
La enfermedad de Sandhoff es una gangliosidosis GM2 hereditaria: fallan las dos hexosaminidasas y el GM2 acumulado destruye neuronas del cerebro y la médula.
Actualizado 2026-11-01
Estructuras afectadas
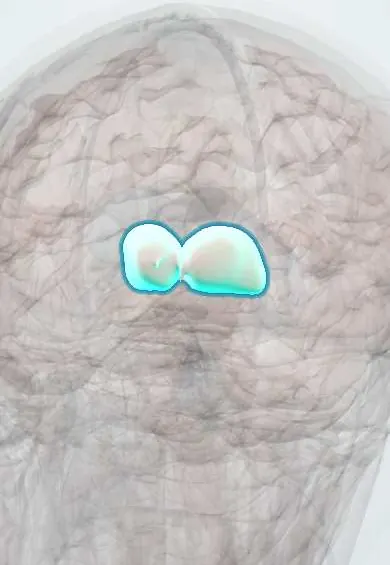
Toque una para ver qué es y abrirla en 3D.
En la bioquímica
- Enfermedades de depósito lisosomal
- Hexosaminidasa A (β-hexosaminidasa A)
- Hexosaminidasa B (β-hexosaminidasa B)
Qué es
Enfermedad lisosomal autosómica recesiva causada por variantes de HEXB que eliminan la subunidad β común de las β-hexosaminidasas A y B; el gangliósido GM2 se acumula en las neuronas.
A quién afecta
Es rara en todo el mundo. Se describe con más frecuencia en la población criolla del norte de Argentina, entre los métis de Saskatchewan (Canadá) y en el Líbano. Las fuentes consultadas no dan una frecuencia para Colombia.
Causas
- Variantes en las dos copias del gen HEXB (cromosoma 5)
Factores de riesgo
- Ambos padres portadores de una variante de HEXB
- Consanguinidad
- Pertenecer a una comunidad con una variante fundadora, como la población criolla del norte de Argentina
Fisiopatología
La subunidad β codificada por HEXB forma parte de la hexosaminidasa A (αβ) y de la hexosaminidasa B (ββ). Sin ella, la hexosaminidasa A no puede retirar la N-acetilgalactosamina del gangliósido GM2, que llena los lisosomas neuronales y mata las células; la pérdida de la hexosaminidasa B deja además globósido y oligosacáridos depositados en los órganos. La actividad residual define la edad de inicio.
Clasificación
- Infantil (la más frecuente y grave): inicio a los 3–6 meses
- Juvenil: inicio entre los 2 y los 10 años
- Del adulto: problemas motores y psiquiátricos
Síntomas y signos
- Desarrollo normal hasta los 3–6 meses, luego enlentecimiento y debilidad
- Pérdida de habilidades como girar, sentarse y gatear
- Sobresalto exagerado ante ruidos fuertes
- Convulsiones, pérdida visual y auditiva
- Mancha rojo cereza en el fondo de ojo
- A veces hígado y bazo agrandados o alteraciones óseas
- Forma juvenil: dificultad del habla, ataxia, demencia
Diagnóstico
- Clínico
- Lactante con regresión, sobresalto exagerado y mancha rojo cereza; la visceromegalia orienta a Sandhoff más que a Tay-Sachs.
- Pruebas
- Hexosaminidasa total y hexosaminidasa B bajas en suero o leucocitos (en Tay-Sachs solo baja la A); oligosacáridos en orina; estudio del gen HEXB; estudio de portadores en los padres.
- Imágenes
- Resonancia magnética cerebral con cambios de señal en los tálamos y la sustancia blanca y, más tarde, atrofia; la ecografía puede mostrar hígado y bazo agrandados.
Tratamiento
- Médico
- No hay terapia específica aprobada; las convulsiones, la espasticidad y las secreciones se tratan de forma sintomática.
- Procedimiento
- Alimentación por gastrostomía cuando la deglución deja de ser segura.
- Rehabilitación
- Fisioterapia y cambios de posición para prevenir contracturas y dar comodidad.
- Conservador
- Cuidados paliativos y apoyo a la familia; la terapia génica y la reducción de sustrato se estudian en ensayos.
Complicaciones
- Neumonía por aspiración
- Convulsiones resistentes a los medicamentos
- Ceguera y sordera
- Pérdida de todo movimiento voluntario
Pronóstico
En la forma infantil los niños suelen vivir solo hasta la primera infancia. Las formas juvenil y del adulto progresan más despacio.
Prevención
- Asesoría genética a las familias con un hijo afectado (riesgo de recurrencia del 25 % en cada embarazo)
- Estudio de portadores en familiares y diagnóstico prenatal o preimplantacional
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué gen está alterado en la enfermedad de Sandhoff y qué enzimas fallan?
HEXB; codifica la subunidad β común a las hexosaminidasas A y B, por lo que fallan ambas.
¿En qué se diferencian Sandhoff y Tay-Sachs en la prueba enzimática?
En Tay-Sachs solo está baja la hexosaminidasa A; en Sandhoff están bajas la A y la B.
¿Qué hallazgo ocular es típico de la enfermedad de Sandhoff infantil?
La mancha rojo cereza: la retina pálida, cargada de lípidos, alrededor de la fóvea hace resaltar el centro rojo normal.
¿Por qué Sandhoff, a diferencia de Tay-Sachs, puede agrandar el hígado y el bazo?
La pérdida de la hexosaminidasa B deja también globósido y oligosacáridos depositados en los órganos, no solo GM2 en las neuronas.
Enfermedades relacionadas
- Deficiencia del activador de GM2 (gangliosidosis GM2, variante AB)
- Enfermedad de Tay-Sachs
- Gangliosidosis GM1
- Epilepsia y crisis epilépticas
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Sandhoff disease: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); HEXB gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); Textbook of Biochemistry for Medical Students, 6th ed. (Jaypee Brothers Medical Publishers (Vasudevan DM, Sreekumari S, Vaidyanathan K), 2011).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.