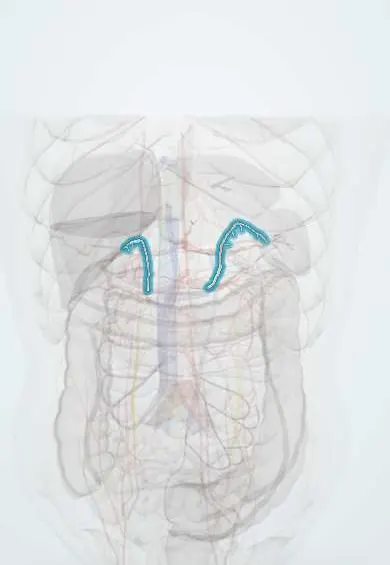
Phéochromocytome !
Le phéochromocytome est une tumeur rare de la surrénale qui libère des hormones de type adrénaline, causant hypertension, céphalées et palpitations.
Mis à jour 2026-10-29
Structures concernées
Touchez-en une pour voir ce que c'est et l'ouvrir en 3D.
- Glande surrénale droite
- Glande surrénale gauche
- Artères surrénales
- Veine cave inférieure
- Veine rénale gauche
- Aorte abdominale
- Tronc sympathique (lombal)
Ce que c'est
Tumeur rare des cellules chromaffines de la médullosurrénale qui libère des catécholamines (adrénaline et noradrénaline), provoquant une hypertension paroxystique ou permanente. Les tumeurs similaires situées hors de la surrénale sont appelées paragangliomes.
Qui est touché
Cause rare d'hypertension, habituellement diagnostiquée vers le milieu de la vie. Une part importante est héréditaire ; un test génétique est donc proposé à tous les patients, et beaucoup sont aujourd'hui découverts sur une imagerie réalisée pour une autre raison (incidentalome surrénalien).
Causes
- Tumeurs sporadiques
- Mutations germinales : néoplasie endocrinienne multiple de type 2 (RET), maladie de von Hippel-Lindau, neurofibromatose de type 1, gènes de la succinate déshydrogénase (SDH)
Facteurs de risque
- Antécédents familiaux de phéochromocytome ou de paragangliome
- Porteurs de mutations NEM2, VHL, NF1 ou SDH
- Incidentalome surrénalien (un dépistage biologique est recommandé)
Physiopathologie
La tumeur libère des catécholamines en continu ou par salves, stimulant les récepteurs alpha et bêta : vasoconstriction, tachycardie, sueurs et hyperglycémie. Les catécholamines sont métabolisées dans la tumeur en métanéphrines, ce qui explique que leur dosage la détecte de façon fiable. L'anesthésie, la manipulation tumorale ou un bêtabloquant sans alphabloquant préalable peuvent déclencher une crise.
Classification
- Surrénalien (phéochromocytome) ou extra-surrénalien (paragangliome)
- Sporadique ou héréditaire
- Phénotype biochimique : adrénergique, noradrénergique ou dopaminergique
- Tous ont un potentiel métastatique ; aucun critère histologique ne permet de le prédire de façon fiable
Symptômes et signes
- Triade classique : céphalées, sueurs et palpitations par accès
- Hypertension permanente ou paroxystique, souvent résistante au traitement
- Pâleur, tremblements et anxiété pendant les accès
- Hypotension orthostatique
- Hyperglycémie et perte de poids
- Certains patients ont peu de symptômes ; de nombreuses tumeurs sont découvertes fortuitement
Diagnostic
- Clinique
- Évoqué devant des accès paroxystiques de la triade classique, une hypertension résistante ou de début précoce, une élévation paradoxale de la pression artérielle sous bêtabloquant ou lors d'une anesthésie, un incidentalome surrénalien ou un syndrome héréditaire.
- Examens
- Les métanéphrines libres plasmatiques ou les métanéphrines fractionnées urinaires des 24 heures sont l'examen de première intention ; une forte élévation est quasi diagnostique. Certains médicaments et le stress physique donnent des faux positifs ; les résultats limites sont donc contrôlés. Un test génétique est proposé à tous les patients.
- Imagerie
- TDM ou IRM abdomino-pelvienne uniquement après confirmation biologique ; imagerie fonctionnelle (scintigraphie à la MIBG ou TEP avec traceurs spécifiques) en cas de forme extra-surrénalienne, multiple ou métastatique.
Diagnostic différentiel
- Hypertension essentielle
- Trouble panique et anxiété
- Hyperthyroïdie
- Consommation de stimulants (cocaïne, amphétamines) ou arrêt d'antihypertenseurs centraux
- Hypoglycémie
- Autres tumeurs surrénaliennes (adénome, carcinome)
Objectif du traitement
Contrôler la pression artérielle et les effets des catécholamines, préparer le patient en toute sécurité et retirer complètement la tumeur, puis surveiller la récidive.
Traitement
- Médical
- Blocage alpha-adrénergique préopératoire, habituellement pendant 1 à 2 semaines, avec un régime riche en sel et des apports hydriques pour restaurer la volémie.
- Médical
- Les bêtabloquants ne sont ajoutés qu'après un blocage alpha suffisant, pour contrôler la tachycardie ; donnés en premier, ils peuvent déclencher une crise hypertensive par stimulation alpha non compensée.
- Chirurgical
- Surrénalectomie, habituellement cœlioscopique, par une équipe expérimentée avec une surveillance anesthésique étroite ; l'hypotension et l'hypoglycémie sont surveillées après l'exérèse.
- Phase aiguë
- Crise hypertensive : vasodilatateurs ou alphabloquants intraveineux en réanimation.
- Médical
- Forme métastatique : radiothérapie interne vectorisée, chimiothérapie ou thérapie ciblée dans des centres spécialisés.
- Suivi
- Surveillance à vie par dosage des métanéphrines pour dépister la récidive, et dépistage des apparentés dans les formes héréditaires.
Complications
- Crise hypertensive, AVC et infarctus du myocarde
- Cardiomyopathie et troubles du rythme induits par les catécholamines
- Instabilité hémodynamique peropératoire
- Hypotension et hypoglycémie après l'exérèse
- Récidive et forme métastatique
Pronostic
L'exérèse complète d'une tumeur localisée guérit ou améliore habituellement l'hypertension. La récidive et les métastases peuvent apparaître des années plus tard ; la surveillance dure donc toute la vie.
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
Quelle est la triade classique du phéochromocytome ?
Céphalées, sueurs et palpitations par accès, habituellement avec une hypertension.
Quel est le meilleur examen biologique de première intention pour le phéochromocytome ?
Les métanéphrines libres plasmatiques ou les métanéphrines fractionnées urinaires des 24 heures.
Pourquoi commence-t-on le blocage alpha avant le blocage bêta ?
Un bêtabloquant seul laisse la vasoconstriction alpha sans contrepartie et peut provoquer une crise hypertensive.
Quels syndromes héréditaires sont associés au phéochromocytome ?
La NEM2 (RET), la maladie de von Hippel-Lindau, la neurofibromatose de type 1 et les mutations des gènes SDH.
Quand réalise-t-on l'imagerie en cas de suspicion de phéochromocytome ?
Après confirmation biologique : TDM ou IRM abdomino-pelvienne.
Maladies associées
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Pheochromocytoma (StatPearls (NCBI Bookshelf), 2024).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.