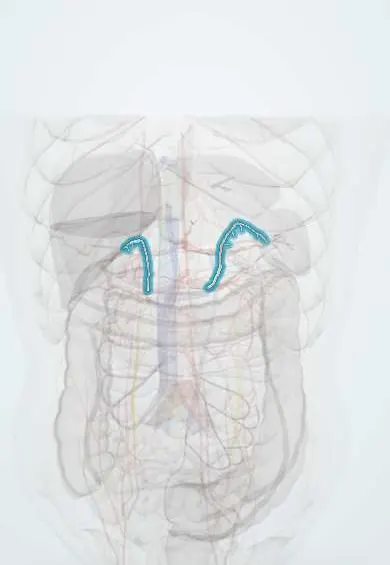
Feocromocitoma !
O feocromocitoma é um tumor raro da glândula adrenal que libera hormônios semelhantes à adrenalina, causando pressão alta, dor de cabeça e palpitações.
Atualizado 2026-10-29
Estruturas envolvidas
Toque em uma para ver o que é e abri-la em 3D.
- Glândula suprarrenal direita
- Glândula suprarrenal esquerda
- Artérias suprarrenais
- Veia cava inferior
- Veia renal esquerda
- Aorta abdominal
- Tronco simpático (lombar)
O que é
Tumor raro das células cromafins da medula adrenal que libera catecolaminas (adrenalina e noradrenalina), causando hipertensão episódica ou sustentada. Tumores semelhantes fora da adrenal são chamados paragangliomas.
Quem afeta
Causa rara de hipertensão, geralmente diagnosticada na meia-idade. Uma parcela substancial é hereditária, por isso o teste genético é oferecido a todos os pacientes, e muitos hoje são encontrados em exames de imagem feitos por outro motivo (incidentaloma adrenal).
Causas
- Tumores esporádicos
- Mutações germinativas: neoplasia endócrina múltipla tipo 2 (RET), doença de von Hippel–Lindau, neurofibromatose tipo 1, genes da succinato desidrogenase (SDH)
Fatores de risco
- História familiar de feocromocitoma ou paraganglioma
- Portadores de mutações de MEN2, VHL, NF1 ou SDH
- Incidentaloma adrenal (recomenda-se rastreamento bioquímico)
Fisiopatologia
O tumor libera catecolaminas de forma contínua ou em surtos, estimulando receptores alfa e beta: vasoconstrição, taquicardia, sudorese e glicemia alta. As catecolaminas são metabolizadas dentro do tumor em metanefrinas, por isso a dosagem de metanefrinas o detecta de forma confiável. Anestesia, manipulação do tumor ou betabloqueio sem alfabloqueio podem desencadear uma crise.
Classificação
- Adrenal (feocromocitoma) ou extra-adrenal (paraganglioma)
- Esporádico ou hereditário
- Fenótipo bioquímico: adrenérgico, noradrenérgico ou dopaminérgico
- Todos têm potencial metastático; nenhuma característica histológica o prediz de forma confiável
Sintomas e sinais
- Tríade clássica: cefaleia episódica, sudorese e palpitações
- Hipertensão, sustentada ou paroxística, muitas vezes resistente ao tratamento
- Palidez, tremor e ansiedade durante as crises
- Hipotensão ortostática
- Glicemia alta e perda de peso
- Alguns pacientes têm poucos sintomas; muitos tumores são achados incidentalmente
Diagnóstico
- Clínico
- Suspeita diante de episódios paroxísticos da tríade clássica, hipertensão resistente ou de início precoce, elevação paradoxal da pressão com betabloqueadores ou anestesia, incidentaloma adrenal ou síndrome hereditária.
- Exames
- Metanefrinas livres plasmáticas ou metanefrinas fracionadas na urina de 24 horas são o primeiro exame; uma elevação acentuada é quase diagnóstica. Alguns medicamentos e o estresse físico causam falso-positivos, por isso resultados limítrofes são repetidos. O teste genético é oferecido a todos os pacientes.
- Imagem
- TC ou RM de abdome e pelve apenas após a confirmação bioquímica; imagem funcional (cintilografia com MIBG ou PET com traçadores específicos) para doença extra-adrenal, múltipla ou metastática.
Diagnóstico diferencial
- Hipertensão essencial
- Transtorno de pânico e ansiedade
- Hipertireoidismo
- Uso de estimulantes (cocaína, anfetaminas) ou suspensão de anti-hipertensivos de ação central
- Hipoglicemia
- Outros tumores adrenais (adenoma, carcinoma)
Objetivo do tratamento
Controlar a pressão arterial e os efeitos das catecolaminas, preparar o paciente com segurança e remover o tumor por completo, depois acompanhar a recidiva.
Tratamento
- Clínico
- Bloqueio alfa-adrenérgico pré-operatório, geralmente por 1–2 semanas, com dieta rica em sal e fluidos para restaurar a volemia.
- Clínico
- Os betabloqueadores são acrescentados apenas após alfabloqueio adequado, para controlar a taquicardia; se dados primeiro, podem desencadear crise hipertensiva por estimulação alfa sem oposição.
- Cirúrgico
- Adrenalectomia, geralmente laparoscópica, por equipe experiente com monitoramento anestésico rigoroso; após a remoção, vigiam-se hipotensão e hipoglicemia.
- Fase aguda
- Crise hipertensiva: vasodilatadores ou alfabloqueadores intravenosos em terapia intensiva.
- Clínico
- Doença metastática: terapia com radionuclídeos, quimioterapia ou terapia-alvo em centros especializados.
- Acompanhamento
- Acompanhamento por toda a vida com metanefrinas para detectar recidiva, e rastreamento dos parentes nos casos hereditários.
Complicações
- Crise hipertensiva, AVC e infarto do miocárdio
- Cardiomiopatia induzida por catecolaminas e arritmias
- Instabilidade hemodinâmica durante a cirurgia
- Hipotensão e hipoglicemia após a ressecção
- Recidiva e doença metastática
Prognóstico
A remoção completa de um tumor localizado geralmente cura ou melhora a hipertensão. Recidiva e metástases podem surgir anos depois, por isso o acompanhamento é por toda a vida.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual é a tríade clássica do feocromocitoma?
Cefaleia episódica, sudorese e palpitações, geralmente com hipertensão.
Qual é o melhor exame bioquímico inicial para feocromocitoma?
Metanefrinas livres plasmáticas ou metanefrinas fracionadas na urina de 24 horas.
Por que o alfabloqueio é iniciado antes do betabloqueio?
O betabloqueio isolado deixa a vasoconstrição mediada por receptores alfa sem oposição e pode causar crise hipertensiva.
Quais síndromes hereditárias estão associadas ao feocromocitoma?
MEN2 (RET), doença de von Hippel–Lindau, neurofibromatose tipo 1 e mutações dos genes SDH.
Quando se faz exame de imagem na suspeita de feocromocitoma?
Após a confirmação bioquímica: TC ou RM de abdome e pelve.
Doenças relacionadas
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Pheochromocytoma (StatPearls (NCBI Bookshelf), 2024).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.