
Ewing-Sarkom
Das Ewing-Sarkom ist Knochen- oder Weichteilkrebs bei Kindern und Jugendlichen. Es beginnt oft in Becken oder Beinknochen und wird mit Chemotherapie behandelt.
Was es ist
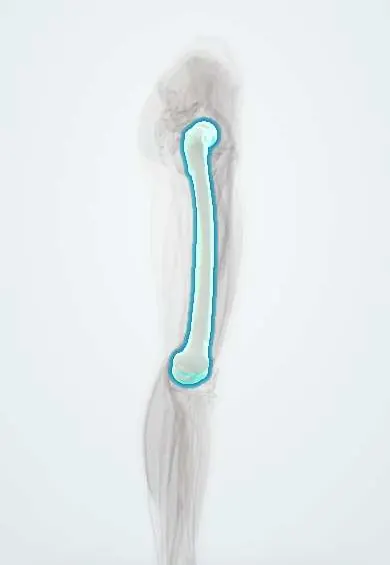
Ein maligner klein-, rund- und blauzelliger Tumor des Knochens, seltener des Weichgewebes, definiert durch eine Fusion des EWSR1-Gens mit einem Transkriptionsfaktor-Gen der ETS-Familie. Er ist nach dem Osteosarkom der zweithäufigste primäre Knochenkrebs im Kindesalter und befällt klassischerweise die Diaphyse langer Röhrenknochen sowie die platten Knochen von Becken und Thoraxwand.
Wen es betrifft
Selten: wenige Fälle pro Million Menschen unter 20 Jahren pro Jahr, Gipfel im Jugendalter (10–20 Jahre), etwas häufiger bei Männern. Bei Menschen europäischer Abstammung ist es deutlich häufiger als bei Menschen afrikanischer Abstammung. In Kolumbien und Lateinamerika werden Knochensarkome bei Kindern in pädiatrisch-onkologischen Referenzzentren behandelt; eine verzögerte Diagnose ist häufig, weil der Schmerz zunächst Sportverletzungen oder Wachstumsschmerzen zugeschrieben wird.
Ursachen
- Somatische chromosomale Translokation t(11;22)(q24;q12) mit Bildung des EWSR1::FLI1-Fusionsgens in den meisten Fällen
- Seltenere Fusionen wie EWSR1::ERG
- Sekundäre Veränderungen wie Trisomie 8 und Verlust von Tumorsuppressorgenen
- Keine gesicherte Umweltursache; bei den meisten Patienten kein Zusammenhang mit Bestrahlung oder einem erblichen Krebssyndrom
Risikofaktoren
- Alter 10–20 Jahre
- Männliches Geschlecht
- Europäische Abstammung
- Kein beeinflussbarer Risikofaktor bekannt; die meisten Patienten haben keinen
Pathophysiologie
Das Fusionsprotein wirkt als abnormer Transkriptionsfaktor, der Wachstumsgene aktiviert und die Differenzierung blockiert; es entstehen Rasen gleichförmiger kleiner runder Zellen (CD99-positiv), die Pseudorosetten bilden können. Der Tumor wächst aus der Markhöhle durch die Kortikalis, hebt das Periost schichtweise ab und bildet eine große Weichteilmasse. Er streut früh hämatogen in Lunge, andere Knochen und Knochenmark und kann Fieber sowie erhöhte Entzündungsmarker verursachen, die eine Infektion vortäuschen.
Einteilung
- Lokalisierte versus metastasierte Erkrankung bei Diagnose (stärkster Prognosefaktor)
- Skelettaler Primärtumor (Becken, Femur, Tibia/Fibula, Rippen, Wirbelsäule) versus extraskelettaler Weichteil-Primärtumor
- Zur Ewing-Tumorfamilie gehören der frühere periphere primitive neuroektodermale Tumor (PNET) und der Askin-Tumor der Thoraxwand
- Verwandte undifferenzierte klein-rundzellige Sarkome ohne EWSR1–ETS-Fusion (CIC- oder BCOR-rearrangiert) werden heute getrennt klassifiziert
Symptome und Zeichen
- Anhaltender, oft nächtlicher Knochenschmerz, der über Wochen zunimmt
- Schwellung oder tastbare, mitunter überwärmte und druckschmerzhafte Raumforderung
- Fieber, Gewichtsverlust und Abgeschlagenheit
- Hinken oder eingeschränkte Beweglichkeit der Extremität
- Pathologische Fraktur nach Bagatelltrauma
Diagnose
- Klinisch
- Anamnese progredienter Knochenschmerzen und Schwellung bei Jugendlichen, oft mit Allgemeinsymptomen. Jeder Verdacht auf einen primären Knochentumor sollte vor der Biopsie an ein Sarkomzentrum überwiesen werden, damit der Biopsiekanal später mit dem Tumor entfernt werden kann.
- Untersuchungen
- Stanz- oder offene Biopsie, geplant vom behandelnden Chirurgen, mit Histologie (kleine runde blaue Zellen, membranständige CD99-Färbung) und molekularer Bestätigung der EWSR1-Fusion. Blutbild, LDH (hohe Werte bedeuten eine schlechtere Prognose) und Knochenmarkuntersuchung zum Staging.
- Bildgebung
- Konventionelles Röntgen: permeative, mottenfraßartige lytische Läsion der Diaphyse mit lamellärer Periostreaktion (Zwiebelschale) und Weichteilmasse. Die MRT des gesamten Knochens bestimmt die lokale Ausdehnung; das Thorax-CT sucht Lungenmetastasen; PET-CT oder Skelettszintigrafie dienen dem Skelett-Staging.
Differenzialdiagnose
- Osteomyelitis (Fieber, erhöhte Marker und lytische Läsion)
- Osteosarkom (metaphysärer, knochenbildender Tumor mit Spiculae-Periostreaktion)
- Langerhans-Zell-Histiozytose
- Lymphom oder Leukämie mit Knochenbefall
- Metastasiertes Neuroblastom bei jüngeren Kindern
Behandlungsziel
Heilung durch Kontrolle der Mikrometastasen mittels Systemtherapie und Entfernung oder Bestrahlung des Primärtumors, bei möglichst erhaltener Extremität und Funktion.
Behandlung
- Medikamentös
- Jeder Patient erhält eine Polychemotherapie vor der Lokaltherapie (neoadjuvant) und danach, da die meisten bei Diagnose nicht nachweisbare Mikrometastasen haben.
- Operativ
- Weite chirurgische Resektion des Primärtumors, meist mit extremitätenerhaltender Rekonstruktion; die Amputation bleibt ausgewählten Fällen vorbehalten.
- Eingriff
- Strahlentherapie, da das Ewing-Sarkom strahlensensibel ist: allein, wo eine Resektion nicht möglich ist (z. B. bei manchen Becken- und Wirbelsäulentumoren), nach unvollständiger Resektion und bei Metastasen.
- Medikamentös
- Hochdosis-Chemotherapie mit autologer Stammzellrückgabe bei ausgewählten Hochrisikopatienten, im Rahmen klinischer Studien oder spezialisierter Protokolle.
- Verlaufskontrolle
- Pflegerische Schwerpunkte: Vorsichtsmaßnahmen bei neutropenischem Fieber, Pflege des zentralen Venenkatheters, Unterstützung bei Übelkeit und Ernährung, Frakturschutz des betroffenen Knochens, Schmerzkontrolle, psychosoziale Unterstützung für Familie und Schule.
- Rehabilitation
- Physiotherapie sowie prothetische oder orthetische Rehabilitation nach Extremitätenoperation, mit langfristiger Survivorship-Nachsorge.
Komplikationen
- Lungen-, Knochen- und Knochenmarkmetastasen
- Pathologische Fraktur
- Rückenmarkskompression bei spinalen oder paraspinalen Tumoren
- Chemotherapietoxizität: neutropenische Sepsis, Kardiotoxizität, Infertilität und sekundäre Leukämie
- Strahlenbedingte Wachstumsstörungen und Zweitsarkome
- Lokalrezidiv
Prognose
Etwa zwei Drittel oder mehr der Patienten mit lokalisierter Erkrankung werden durch die kombinierte Behandlung geheilt. Eine Metastasierung bei Diagnose senkt das Überleben erheblich; isolierte Lungenmetastasen haben eine bessere Prognose als Knochen- oder Knochenmarkbefall. Große Tumoren, Primärtumoren im Becken, hohe LDH und schlechtes Ansprechen auf die initiale Chemotherapie verschlechtern die Aussichten ebenfalls.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welche chromosomale Translokation ist charakteristisch für das Ewing-Sarkom?
t(11;22)(q24;q12), die das Fusionsgen EWSR1::FLI1 erzeugt.
Welche Periostreaktion wird im Röntgenbild des Ewing-Sarkoms klassischerweise beschrieben?
Eine lamelläre „Zwiebelschalen“-Periostreaktion um eine permeative diaphysäre lytische Läsion.
Welcher immunhistochemische Marker wird auf der Membran von Ewing-Sarkom-Zellen stark exprimiert?
CD99.
Welchen Abschnitt eines Röhrenknochens befällt das Ewing-Sarkom typischerweise im Vergleich zum Osteosarkom?
Das Ewing-Sarkom bevorzugt die Diaphyse, das Osteosarkom die Metaphyse.
Was ist der wichtigste Prognosefaktor beim Ewing-Sarkom?
Ob bei Diagnose eine Metastasierung vorliegt.
Verwandte Erkrankungen
- Osteosarkom
- Osteomyelitis
- Langerhans-Zell-Histiozytose
- Neuroblastom
- Akute Leukämie (AML und ALL)
- Non-Hodgkin-Lymphom
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Ewing Sarcoma and Undifferentiated Small Round Cell Sarcomas of Bone and Soft Tissue Treatment (PDQ®)–Health Professional Version (National Cancer Institute, 2025); Ewing sarcoma: MedlinePlus Medical Encyclopedia (MedlinePlus (U.S. National Library of Medicine), 2025).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.