
Neuroblastom
Das Neuroblastom ist ein Krebs unreifer Nervenzellen im Kindesalter, meist in der Nebenniere. Es zeigt sich oft als Bauchtumor bei einem Kleinkind.
Was es ist
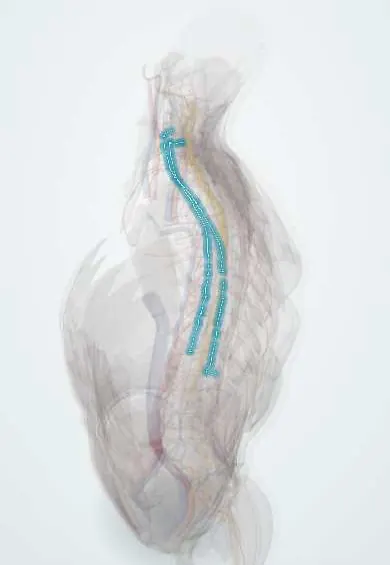
Ein embryonaler Tumor aus Neuralleistenzellen des sympathischen Nervensystems, am häufigsten im Nebennierenmark und entlang des paravertebralen Grenzstrangs. Er ist der häufigste extrakranielle solide Tumor des Kindesalters und verhält sich sehr unterschiedlich, von spontaner Regression bis zu aggressiver metastasierter Erkrankung.
Wen es betrifft
Etwa 90 % der Fälle treten vor dem 5. Lebensjahr auf, mit einem medianen Diagnosealter von 1–2 Jahren; es ist die häufigste Krebserkrankung bei Säuglingen. Es macht in Ländern mit hohem Einkommen 6–10 % der Krebserkrankungen im Kindesalter aus. In Kolumbien und Lateinamerika werden viele Kinder mit fortgeschrittener Erkrankung vorstellig, was das Ergebnis verschlechtert.
Ursachen
- Maligne Transformation von Neuralleisten-Vorläuferzellen des sympathischen Nervensystems
- Überwiegend sporadisch; etwa 1–2 % familiär (Keimbahnmutationen in ALK oder PHOX2B)
- Die Tumorgenetik (MYCN-Amplifikation, Verlust von 11q und 1p) bestimmt das Verhalten
Risikofaktoren
- Junges Alter (die meisten Fälle unter 5 Jahren)
- Familienanamnese eines Neuroblastoms
- Keimbahnmutationen in ALK oder PHOX2B; Assoziation mit Morbus Hirschsprung und kongenitaler zentraler Hypoventilation
Pathophysiologie
Die Tumorzellen sind klein, rund und blau, können Homer-Wright-Pseudorosetten bilden und produzieren Katecholamine, deren Metaboliten (VMS und HVS) im Urin erscheinen. Eine Amplifikation des MYCN-Onkogens kennzeichnet eine aggressive Erkrankung. Die Tumoren streuen in Lymphknoten, Knochenmark, Knochen (einschließlich der Orbitae), Leber und Haut. Paraspinale Tumoren können durch die Foramina intervertebralia wachsen und das Rückenmark komprimieren.
Einteilung
- INRG-Stadien: L1 (lokalisiert, ohne bildgebend definierte Risikofaktoren), L2 (lokalisiert, mit Risikofaktoren), M (Fernmetastasen), MS (unter 18 Monaten mit Ausbreitung nur in Haut, Leber oder Knochenmark)
- Risikogruppen: niedrig, intermediär und hoch, auf Basis von Stadium, Alter, Histologie, MYCN-Status und Ploidie
Symptome und Zeichen
- Derber, unregelmäßiger Bauchtumor, der die Mittellinie überschreiten kann
- Knochenschmerzen, Hinken, Fieber, Blässe und Gewichtsverlust durch Metastasen
- Periorbitale Hämatome („Brillenhämatom“, „raccoon eyes“) und Proptosis durch Orbitametastasen
- Bläuliche Hautknoten („Blueberry Muffin“) und massive Lebervergrößerung bei Säuglingen im Stadium MS
- Horner-Syndrom durch einen zervikalen oder oberen thorakalen Tumor
- Opsoklonus-Myoklonus-Ataxie („dancing eyes, dancing feet“); wässrige Durchfälle durch VIP-Sekretion; Hypertonie
Diagnose
- Klinisch
- Verdacht bei einem Kleinkind mit abdominellem oder paraspinalem Tumor, Knochenschmerzen, periorbitalen Ekchymosen oder einem paraneoplastischen Syndrom. Die Untersuchung des Bauches sollte behutsam und begrenzt erfolgen.
- Untersuchungen
- Die Katecholaminmetaboliten im Urin (VMS und HVS) sind in den meisten Fällen erhöht. Tumorbiopsie für Histologie (International Neuroblastoma Pathology Classification), MYCN-Amplifikation und weitere genetische Marker; beidseitige Knochenmarkaspirate und -biopsien; LDH und Ferritin.
- Bildgebung
- Sonografie, dann CT oder MRT des Primärtumors (Verkalkungen sind häufig); MIBG-Szintigrafie zum Nachweis von Knochen- und Weichteilmetastasen; MRT der Wirbelsäule bei Verdacht auf Rückenmarkkompression.
Differenzialdiagnose
- Wilms-Tumor (geht von der Niere aus, überschreitet selten die Mittellinie, Verkalkungen seltener)
- Hepatoblastom
- Rhabdomyosarkom, Ewing-Sarkom und Lymphom
- Akute Leukämie (Knochenschmerzen, Zytopenien)
- Kindesmisshandlung (periorbitale Hämatome)
Behandlungsziel
Die Behandlungsintensität an die Risikogruppe anpassen: Tumoren mit niedrigem Risiko beobachten oder entfernen, bei intermediärem Risiko Operation mit moderater Chemotherapie und bei Hochrisikoerkrankung multimodale Therapie einsetzen, bei gleichzeitiger Begrenzung der Langzeittoxizität.
Behandlung
- Verlaufskontrolle
- Alleinige Beobachtung bei ausgewählten Säuglingen mit kleinen Nebennierentumoren oder symptomlosem Stadium MS, da sich viele spontan zurückbilden.
- Operativ
- Resektion des Primärtumors, allein bei niedrigem Risiko oder nach Chemotherapie bei höherem Risiko.
- Medikamentös
- Polychemotherapie; bei hohem Risiko zusätzlich Hochdosischemotherapie mit autologer Stammzellrückgabe, Strahlentherapie, ein Differenzierungswirkstoff (Isotretinoin) und Anti-GD2-Immuntherapie.
- Akutphase
- Dringliche Behandlung einer Rückenmarkkompression mit Chemotherapie und bei Bedarf neurochirurgischer Dekompression.
Komplikationen
- Rückenmarkkompression mit Paraplegie
- Metastasierung in Knochen, Knochenmark und Leber
- Respiratorische Beeinträchtigung durch massive Lebervergrößerung bei Säuglingen
- Spätfolgen der Behandlung: Hörverlust, Unfruchtbarkeit, Wachstumsstörungen, Zweitmalignome
- Rezidiv bei Hochrisikoerkrankung
Prognose
Sehr variabel: Bei Erkrankung mit niedrigem und intermediärem Risiko liegt das Überleben über 90 %, und manche Tumoren bei Säuglingen bilden sich von selbst zurück. Hochrisikoerkrankung, meist mit MYCN-Amplifikation oder Metastasen nach dem 18. Lebensmonat, hat trotz intensiver Therapie ein Langzeitüberleben von etwa 50 %.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Aus welchen Zellen entsteht das Neuroblastom, und wo liegt die häufigste Primärlokalisation?
Aus Neuralleistenzellen des sympathischen Nervensystems; das Nebennierenmark ist die häufigste Lokalisation.
Welche Urintests stützen die Diagnose?
Erhöhte Katecholaminmetaboliten: Vanillinmandelsäure (VMS) und Homovanillinsäure (HVS).
Welche Onkogenamplifikation kennzeichnet eine schlechte Prognose?
Die MYCN-Amplifikation.
Was ist das klassische paraneoplastische Syndrom des Neuroblastoms?
Opsoklonus-Myoklonus-Ataxie („dancing eyes, dancing feet“).
Wie unterscheiden sich Neuroblastom und Wilms-Tumor typischerweise bei der Untersuchung?
Das Neuroblastom ist derb, unregelmäßig und kann die Mittellinie überschreiten; der Wilms-Tumor ist glatt, renal und überschreitet sie meist nicht.
Arzneimittel bei dieser Krankheit
Verwandte Erkrankungen
- Wilms-Tumor (Nephroblastom)
- Phäochromozytom
- Horner-Syndrom
- Maligne Rückenmarkkompression
- Akute Leukämie (AML und ALL)
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Neuroblastoma Treatment (PDQ®)–Patient Version (National Cancer Institute (NCI), 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.