
Alport-Syndrom
Das Alport-Syndrom ist eine erbliche Kollagenerkrankung, die Nierenfilter, Innenohr und Auge schädigt. Oft führt sie bei jungen Erwachsenen zum Nierenversagen.
Was es ist
Eine erbliche Störung des Typ-IV-Kollagens der Basalmembranen, die eine fortschreitende glomeruläre Erkrankung mit Hämaturie zusammen mit Innenohrschwerhörigkeit und Augenveränderungen verursacht. Das Syndrom der dünnen Basalmembran ist eine mildere Form vom Überträgertyp an denselben Genen.
Wen es betrifft
Eine seltene Erkrankung (etwa 1 von 50.000 Geburten), aber eine klassische Ursache erblicher Hämaturie und des Nierenversagens bei Jugendlichen und jungen Erwachsenen, auch in Lateinamerika. Die X-chromosomale Form ist am häufigsten, und Männer sind am schwersten betroffen; sie wird dort unterdiagnostiziert, wo Gentests und Nierenbiopsien schwer zugänglich sind.
Ursachen
- Pathogene Varianten in COL4A5 (X-chromosomal, etwa zwei Drittel der Fälle)
- Varianten in beiden Kopien von COL4A3 oder COL4A4 (autosomal-rezessiv)
- Eine einzelne Variante in COL4A3 oder COL4A4 (autosomal-dominant; Überschneidung mit dem Syndrom der dünnen Basalmembran)
Risikofaktoren
- Familienanamnese von Hämaturie, Nierenversagen oder Taubheit, besonders bei Männern der mütterlichen Linie
- Männliches Geschlecht bei der X-chromosomalen Form
- Blutsverwandtschaft der Eltern (autosomal-rezessive Form)
Pathophysiologie
Die Alpha-3-, -4- und -5-Ketten des Typ-IV-Kollagens bilden das Netzwerk der glomerulären Basalmembran, der Cochlea und der Linsenkapsel. Fehlt eine Kette, bleibt die Membran unreif, wird dünn, spaltet sich auf und franst aus, sodass Erythrozyten in den Urin übertreten. Über Jahre vernarben die Glomeruli und die Nierenfunktion sinkt; derselbe Defekt in Innenohr und Auge verursacht Schwerhörigkeit und Linsenverformung.
Einteilung
- X-chromosomales Alport-Syndrom (COL4A5): Männer schwer, Überträgerinnen variabel betroffen
- Autosomal-rezessives Alport-Syndrom (COL4A3/COL4A4): schwer bei beiden Geschlechtern
- Autosomal-dominantes Alport-Syndrom (COL4A3/COL4A4): milder und später
- Syndrom der dünnen Basalmembran: isolierte anhaltende Mikrohämaturie, meist gutartig
Symptome und Zeichen
- Anhaltende Mikrohämaturie seit der Kindheit, oft das erste Zeichen
- Episoden sichtbarer Hämaturie (Makrohämaturie) bei Atemwegsinfekten oder Belastung
- Proteinurie, die mit dem Alter auftritt und zunimmt, dann Hypertonie und Ödeme
- Beidseitige Innenohrschwerhörigkeit, oft beginnend in der späten Kindheit oder Adoleszenz
- Augenbefunde: Lenticonus anterior (kegelförmige Linse), Dot-and-Fleck-Retinopathie, Hornhauterosionen, frühe Katarakt
Diagnose
- Klinisch
- Anhaltende Hämaturie mit positiver Familienanamnese, Schwerhörigkeit oder Augenbefunden. Entscheidend sind eine Familienanamnese über drei Generationen und die Untersuchung von Angehörigen.
- Untersuchungen
- Urinanalyse mit dysmorphen Erythrozyten, Albumin- oder Protein-Kreatinin-Quotient im Urin, Kreatinin mit eGFR. Die Gentestung von COL4A3, COL4A4 und COL4A5 ist die bevorzugte Bestätigung. Die Nierenbiopsie zeigt elektronenmikroskopisch Verdünnung, Aufsplitterung und ein korbgeflechtartiges Muster der glomerulären Basalmembran mit abnormer Kollagen-IV-Färbung. Audiometrie und augenärztliche Untersuchung vervollständigen die Abklärung.
- Bildgebung
- Nierensonographie zur Größenbeurteilung und zum Ausschluss anderer Hämaturieursachen; Spaltlampenuntersuchung auf Lenticonus anterior.
Differenzialdiagnose
- IgA-Nephropathie
- Syndrom der dünnen Basalmembran ohne Progression
- Postinfektiöse Glomerulonephritis
- Anti-GBM-Erkrankung (Goodpasture)
- Urologische Hämaturieursachen wie Steine oder Tumoren
Behandlungsziel
Den Verlust der Nierenfunktion durch Senkung von Proteinurie und Blutdruck verlangsamen, Hören und Sehen unterstützen, rechtzeitig Dialyse oder Transplantation vorbereiten und der Familie eine genetische Beratung anbieten.
Behandlung
- Medikamentös
- ACE-Hemmer (oder AT1-Rezeptorblocker bei Unverträglichkeit), früh begonnen, sobald eine Albuminurie auftritt, verlangsamen das Fortschreiten und verzögern das Nierenversagen; weitere nierenschützende Wirkstoffklassen können hinzukommen.
- Lebensstil
- Salzrestriktion, Meiden nephrotoxischer Medikamente, Rauchverzicht und in späteren Stadien die Nierendiät der chronischen Nierenkrankheit.
- Verlaufskontrolle
- Regelmäßige Kontrolle von Urineiweiß, Kreatinin mit eGFR, Blutdruck, Audiometrie und Augenuntersuchungen; Screening gefährdeter Angehöriger, einschließlich Überträgerinnen.
- Konservativ
- Hörgeräte bei Schwerhörigkeit; Linsenchirurgie bei symptomatischem Lenticonus oder Katarakt.
- Operativ
- Dialyse und Nierentransplantation bei Nierenversagen; die Erkrankung rezidiviert nicht im Transplantat, doch selten kann eine Anti-GBM-Erkrankung gegen das Transplantat auftreten.
Komplikationen
- Fortschreitende chronische Nierenkrankheit und Nierenversagen, bei X-chromosomal betroffenen Männern oft vor dem 30.–40. Lebensjahr
- Hypertonie und ihre kardiovaskulären Folgen
- Dauerhafte beidseitige Schwerhörigkeit
- Sehprobleme durch Lenticonus, Katarakt oder Makulaforamen
- Anti-GBM-Nephritis nach Nierentransplantation (selten)
Prognose
Hängt von Geschlecht und genetischer Form ab: Die meisten X-chromosomal betroffenen Männer und rezessiven Patienten erreichen im frühen Erwachsenenalter das Nierenversagen, während Überträgerinnen und dominante Formen langsamer fortschreiten. Eine frühe Blockade des Renin-Angiotensin-Systems verzögert das Nierenversagen deutlich, und die Transplantationsergebnisse sind gut.
Vorbeugung
- Genetische Beratung und Kaskadentestung von Angehörigen
- Frühe Urinuntersuchung bei Kindern betroffener Familien, um den Nierenschutz rechtzeitig zu beginnen
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welches Kollagen und welche Gene sind beim Alport-Syndrom betroffen?
Typ-IV-Kollagen: COL4A5 (X-chromosomal, am häufigsten) sowie COL4A3 oder COL4A4 (autosomal-rezessiv oder -dominant).
Was ist die klassische Trias des Alport-Syndroms?
Glomeruläre Hämaturie mit Fortschreiten zum Nierenversagen, beidseitige Innenohrschwerhörigkeit und Augenveränderungen wie Lenticonus anterior.
Was zeigt die Elektronenmikroskopie der glomerulären Basalmembran beim Alport-Syndrom?
Unregelmäßige Verdünnung und Verdickung mit Aufsplitterung der Lamina densa, die ein korbgeflechtartiges Bild ergibt.
Welche Wirkstoffklasse wird beim Alport-Syndrom früh eingesetzt, um das Fortschreiten der Nierenerkrankung zu verlangsamen?
ACE-Hemmer (oder AT1-Rezeptorblocker), die die Proteinurie senken und das Nierenversagen verzögern.
Welche seltene Komplikation kann beim Alport-Syndrom nach einer Nierentransplantation auftreten?
Eine Anti-GBM-Erkrankung, weil das Transplantat Kollagen-IV-Ketten trägt, die das Immunsystem nie gesehen hat.
Verwandte Erkrankungen
- Chronische Nierenkrankheit
- Hörverlust (Schallleitungs- und Schallempfindungsschwerhörigkeit, einschließlich Hörsturz)
- Katarakt (grauer Star)
- IgA-Nephropathie
- Poststreptokokken-Glomerulonephritis
- Nephrotisches Syndrom
- Arterielle Hypertonie
- Abstoßung eines Nierentransplantats
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Alport syndrome: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2024); Alport syndrome: MedlinePlus Medical Encyclopedia (MedlinePlus (U.S. National Library of Medicine), 2024).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
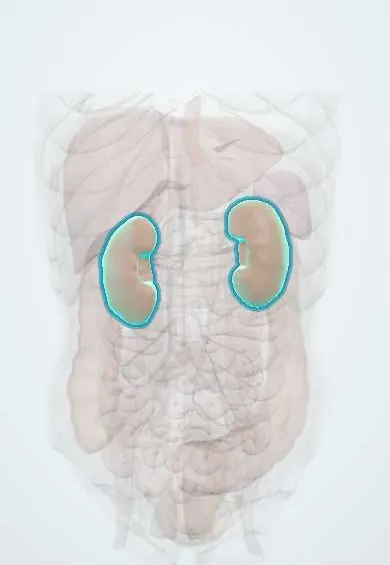
Repräsentatives Modell, nur zu Lernzwecken.