
Síndrome de Alport
Doença hereditária do colágeno que lesa os filtros dos rins, o ouvido interno e os olhos. Muitas vezes leva à insuficiência renal em adultos jovens.
Ficha rápida
- Key signs
- Episódios de hematúria visível · Achados oculares
- Diagnosis
- O teste genético de COL4A3
Red flags ↓
Sem doses: o profissional as define segundo a diretriz vigente.
O que é
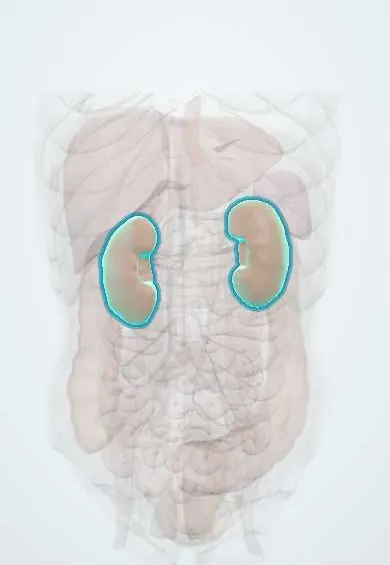
Doença hereditária do colágeno tipo IV das membranas basais que causa doença glomerular progressiva com hematúria, junto com perda auditiva neurossensorial e alterações oculares. A doença da membrana basal fina é uma forma mais leve, do tipo portador, nos mesmos genes.
Quem afeta
Doença rara (cerca de 1 em 50.000 nascimentos), mas causa clássica de hematúria hereditária e de insuficiência renal em adolescentes e adultos jovens, inclusive na América Latina. A forma ligada ao X é a mais comum, e os homens são os mais gravemente afetados; é subdiagnosticada onde o teste genético e a biópsia renal são de difícil acesso.
Causas
- Variantes patogênicas em COL4A5 (ligada ao X, cerca de dois terços dos casos)
- Variantes nas duas cópias de COL4A3 ou COL4A4 (autossômica recessiva)
- Uma única variante em COL4A3 ou COL4A4 (autossômica dominante; sobrepõe-se à doença da membrana basal fina)
Fatores de risco
- História familiar de hematúria, insuficiência renal ou surdez, sobretudo em homens da linhagem materna
- Sexo masculino na forma ligada ao X
- Consanguinidade (forma autossômica recessiva)
Fisiopatologia
As cadeias alfa-3, -4 e -5 do colágeno tipo IV formam a rede da membrana basal glomerular, da cóclea e da cápsula do cristalino. Quando falta uma cadeia, a membrana permanece imatura, afina, se divide e se desfia, e as hemácias passam para a urina. Ao longo dos anos, os glomérulos cicatrizam e a função renal cai; o mesmo defeito no ouvido interno e no olho causa perda auditiva e deformidade do cristalino.
Classificação
- Síndrome de Alport ligada ao X (COL4A5): grave nos homens, variável nas mulheres portadoras
- Síndrome de Alport autossômica recessiva (COL4A3/COL4A4): grave em ambos os sexos
- Síndrome de Alport autossômica dominante (COL4A3/COL4A4): mais leve e mais tardia
- Doença da membrana basal fina: hematúria microscópica persistente isolada, geralmente benigna
Sintomas e sinais
- Hematúria microscópica persistente desde a infância, muitas vezes o primeiro sinal
- Episódios de hematúria visível (macroscópica) com infecções respiratórias ou exercício
- Proteinúria que surge e aumenta com a idade, seguida de hipertensão e edema
- Perda auditiva neurossensorial bilateral, muitas vezes iniciada no fim da infância ou na adolescência
- Achados oculares: lenticone anterior (cristalino em forma de cone), retinopatia pontilhada (dot-and-fleck), erosões corneanas, catarata precoce
Diagnóstico
- Clínico
- Hematúria persistente com história familiar, perda auditiva ou achados oculares. A história familiar de três gerações e o exame dos parentes são fundamentais.
- Exames
- Exame de urina com hemácias dismórficas, relação albumina/creatinina ou proteína/creatinina urinária, creatinina com TFGe. O teste genético de COL4A3, COL4A4 e COL4A5 é a confirmação preferida. A biópsia renal mostra afinamento, divisão e padrão em cesta trançada da membrana basal glomerular na microscopia eletrônica, com coloração anormal para colágeno IV. Audiometria e exame oftalmológico completam a investigação.
- Imagem
- Ultrassonografia renal para avaliar o tamanho e excluir outras causas de hematúria; exame com lâmpada de fenda para lenticone anterior.
Diagnóstico diferencial
- Nefropatia por IgA
- Doença da membrana basal fina sem progressão
- Glomerulonefrite pós-infecciosa
- Doença antimembrana basal glomerular (Goodpasture)
- Causas urológicas de hematúria, como cálculos ou tumores
Objetivo do tratamento
Retardar a perda de função renal reduzindo a proteinúria e a pressão arterial, apoiar a audição e a visão, preparar a tempo a diálise ou o transplante e oferecer aconselhamento genético à família.
Tratamento
- Clínico
- IECA (ou BRA se não tolerados), iniciados cedo assim que surge albuminúria, retardam a progressão e adiam a insuficiência renal; outras classes nefroprotetoras podem ser associadas.
- Estilo de vida
- Restrição de sal, evitar fármacos nefrotóxicos, não fumar e, nas fases avançadas, a dieta renal da doença renal crônica.
- Acompanhamento
- Proteína urinária, creatinina com TFGe, pressão arterial, audiometria e avaliação oftalmológica regulares; rastreamento dos parentes em risco, incluindo as mulheres portadoras.
- Conservador
- Aparelhos auditivos para a perda auditiva; cirurgia do cristalino no lenticone ou na catarata sintomáticos.
- Cirúrgico
- Diálise e transplante renal na insuficiência renal; a doença não recidiva no enxerto, mas raramente pode ocorrer doença anti-MBG contra o transplante.
Complicações
- Doença renal crônica progressiva e insuficiência renal, muitas vezes antes dos 30–40 anos nos homens com a forma ligada ao X
- Hipertensão e seus efeitos cardiovasculares
- Perda auditiva bilateral permanente
- Problemas visuais por lenticone, catarata ou buracos maculares
- Nefrite anti-MBG após transplante renal (rara)
Prognóstico
Depende do sexo e da forma genética: a maioria dos homens com a forma ligada ao X e dos pacientes com a forma recessiva chega à insuficiência renal no início da vida adulta, enquanto as mulheres portadoras e as formas dominantes progridem mais lentamente. O bloqueio precoce do sistema renina-angiotensina claramente adia a insuficiência renal, e os resultados do transplante são bons.
Prevenção
- Aconselhamento genético e testagem em cascata dos parentes
- Exame de urina precoce nas crianças de famílias afetadas para iniciar a nefroproteção a tempo
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual colágeno e quais genes são afetados na síndrome de Alport?
Colágeno tipo IV: COL4A5 (ligada ao X, a mais comum) e COL4A3 ou COL4A4 (autossômica recessiva ou dominante).
Qual é a tríade clássica da síndrome de Alport?
Hematúria glomerular que progride para insuficiência renal, perda auditiva neurossensorial bilateral e alterações oculares como o lenticone anterior.
O que a microscopia eletrônica da membrana basal glomerular mostra na síndrome de Alport?
Afinamento e espessamento irregulares com divisão da lâmina densa, dando aspecto de cesta trançada.
Qual classe de fármacos é usada precocemente para retardar a progressão renal na síndrome de Alport?
IECA (ou BRA), que reduzem a proteinúria e adiam a insuficiência renal.
Qual complicação rara pode ocorrer após o transplante renal na síndrome de Alport?
Doença antimembrana basal glomerular, porque o enxerto contém cadeias de colágeno IV que o sistema imune nunca viu.
Conexões
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Alport syndrome: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2024); Alport syndrome: MedlinePlus Medical Encyclopedia (MedlinePlus (U.S. National Library of Medicine), 2024).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.