
Aplastische Anämie
Das Knochenmark bildet nicht mehr genug Blutzellen, sodass rote und weiße Blutzellen und Blutplättchen sinken; meist greift das Immunsystem das Mark an.
Was es ist
Ein seltenes Knochenmarkversagen, bei dem die blutbildenden Stammzellen verloren gehen und das Mark leer und durch Fett ersetzt wird; es entsteht eine Panzytopenie ohne Leukämie oder Fibrose. Die meisten erworbenen Fälle sind immunvermittelt. Die Fanconi-Anämie ist die klassische angeborene Form.
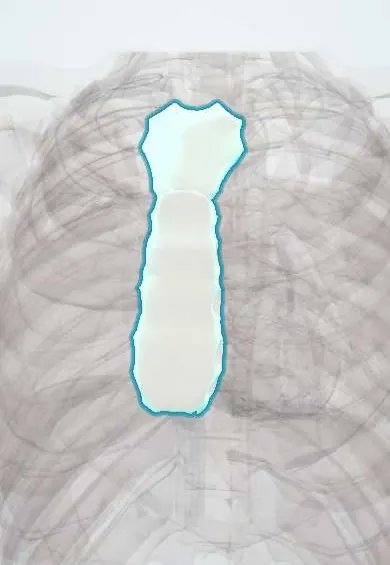
Wen es betrifft
Etwa zwei Neuerkrankungen pro Million Menschen und Jahr in Europa und Nordamerika, in Asien zwei- bis dreimal mehr; Gipfel bei Jugendlichen und jungen Erwachsenen und erneut nach dem 60. Lebensjahr. Lateinamerikanische Fallserien berichten einen ähnlichen Gipfel bei jungen Erwachsenen; der Zugang zu Transplantation und immunsuppressiver Therapie ist in der Region eine wesentliche Einschränkung.
Ursachen
- Immunvermittelte (idiopathische) Zerstörung der Stammzellen durch T-Lymphozyten, die häufigste Ursache
- Medikamente und Chemikalien: Chloramphenicol, einige Antikonvulsiva und Thyreostatika, Benzol, Insektizide
- Viral: seronegative Hepatitis (hepatitisassoziierte aplastische Anämie), Epstein-Barr-Virus, HIV
- Strahlung und zytotoxische Chemotherapie (vorhersehbar, dosisabhängig)
- Angeborene Knochenmarkversagenssyndrome: Fanconi-Anämie, Dyskeratosis congenita
- Schwangerschaft und paroxysmale nächtliche Hämoglobinurie (Überlappung)
Risikofaktoren
- Exposition gegenüber Benzol, Lösungsmitteln oder Pestiziden
- Einnahme von Medikamenten mit bekannter Knochenmarktoxizität
- Kürzlich durchgemachte Hepatitis unklarer Ursache
- Familienanamnese von Knochenmarkversagen oder angeborenen Fehlbildungen
Pathophysiologie
Aktivierte zytotoxische T-Zellen und Zytokine (Interferon-gamma, TNF) zerstören CD34-positive hämatopoetische Stammzellen. Mit weniger Stammzellen sinken alle drei Zellreihen: Anämie mit niedrigen Retikulozyten, Neutropenie und Thrombozytopenie. Die Fanconi-Anämie ist ein Defekt in DNA-Reparaturgenen, der ein fortschreitendes Knochenmarkversagen, angeborene Fehlbildungen (Kleinwuchs, Daumen- und Radiusdefekte, Café-au-lait-Flecken) und ein hohes Risiko für Leukämie und Plattenepithelkarzinome verursacht.
Einteilung
- Schweregrad (Camitta-Kriterien): schwer bei einer Knochenmarkzellularität unter 25 % plus zwei der folgenden: Neutrophile unter 0,5 x 10^9/l, Thrombozyten unter 20 x 10^9/l oder sehr niedrige Retikulozyten
- Sehr schwer: wie oben mit Neutrophilen unter 0,2 x 10^9/l
- Nicht schwer: Zytopenien, die diese Grenzen nicht erreichen
- Erworben gegenüber angeboren (Fanconi-Anämie, Telomererkrankungen)
Symptome und Zeichen
- Müdigkeit, Blässe und Atemnot
- Petechien, Hämatome, Zahnfleisch- und Nasenbluten
- Rezidivierende oder schwere Infektionen, Mundulzera
- Keine Vergrößerung von Milz, Leber oder Lymphknoten (ihr Vorliegen spricht für eine andere Diagnose)
- Bei Fanconi-Anämie: Kleinwuchs, Fehlbildungen von Daumen oder Unterarm, Pigmentveränderungen der Haut
Diagnose
- Klinisch
- Panzytopenie ohne Organomegalie bei einem jungen Erwachsenen oder Kind; sorgfältige Anamnese zu Medikamenten, Chemikalien, kürzlicher Hepatitis und Familie erheben und nach angeborenen Fehlbildungen suchen.
- Untersuchungen
- Blutbild mit niedrigen Retikulozyten und Blutausstrich ohne Blasten oder Dysplasie. Schlüsseltest ist die Knochenmarkbiopsie mit hypozellulärem, fettreichem Mark ohne abnorme Zellen oder Fibrose. Durchflusszytometrie auf einen PNH-Klon, Chromosomenbruchtest (Diepoxybutan oder Mitomycin C) auf Fanconi-Anämie bei jungen Patienten, Vitamin B12 und Folsäure, Leberwerte, Virusserologien und frühzeitige HLA-Typisierung von Patient und Geschwistern für die Transplantation.
- Bildgebung
- Routinemäßig nicht nötig; Abdomensonographie zur Bestätigung einer normalen Milzgröße und Bildgebung von Nieren und Gliedmaßen bei Verdacht auf Fanconi-Anämie.
Differenzialdiagnose
- Hypoplastisches myelodysplastisches Syndrom
- Akute Leukämie (besonders hypozelluläre ALL bei Kindern)
- Paroxysmale nächtliche Hämoglobinurie
- Megaloblastäre Anämie (Vitamin-B12- oder Folsäuremangel)
- Knochenmarkinfiltration oder -fibrose (Lymphom, Myelofibrose, Tuberkulose)
- Hypersplenismus und schwere Infektionen mit Panzytopenie
Behandlungsziel
Die Blutbildung durch Transplantation oder Immunsuppression wiederherstellen und dabei Infektionen und Blutungen durch Supportivtherapie verhindern.
Behandlung
- Eingriff
- Die allogene hämatopoetische Stammzelltransplantation von einem HLA-identischen Geschwister ist die Erstlinientherapie schwerer Erkrankung bei jungen Patienten und kann kurativ sein.
- Medikamentös
- Immunsuppressive Therapie mit Antithymozytenglobulin plus Ciclosporin, meist mit Eltrombopag (einem Thrombopoetin-Rezeptor-Agonisten), für Patienten ohne geeigneten Spender oder ältere Patienten.
- Akutphase
- Supportivtherapie: leukozytendepletierte und bestrahlte Blutprodukte, vor der Transplantation sparsam eingesetzt, Thrombozytentransfusion bei Blutung oder sehr niedrigen Werten und empirische Breitspektrumantibiotika bei febriler Neutropenie.
- Konservativ
- Jedes verdächtige Medikament oder jede toxische Exposition beenden; Eisenchelation nach vielen Transfusionen.
- Verlaufskontrolle
- Pflegerische Schwerpunkte: Schutzmaßnahmen bei Neutropenie und Händehygiene, Blutungsprophylaxe (weiche Zahnbürste, keine intramuskulären Injektionen), Temperaturkontrolle, Transfusionssicherheit und langfristige Überwachung auf Rezidiv, PNH, Myelodysplasie oder Leukämie.
Komplikationen
- Schwere bakterielle und invasive Pilzinfektionen
- Blutungen, einschließlich intrakranieller Blutungen
- Transfusionskomplikationen: Alloimmunisierung, Eisenüberladung
- Klonale Evolution zu PNH, myelodysplastischem Syndrom oder akuter myeloischer Leukämie
- Graft-versus-Host-Krankheit nach Transplantation
Prognose
Unbehandelt verläuft die schwere aplastische Anämie meist tödlich. Die Transplantation von einem HLA-identischen Geschwister bei jungen Patienten und die moderne immunsuppressive Therapie ermöglichen den meisten Patienten ein Langzeitüberleben, nach Immunsuppression können jedoch Rezidive und klonale Evolution auftreten.
Vorbeugung
- Unnötige Exposition gegenüber Benzol und Pestiziden vermeiden und am Arbeitsplatz Schutzausrüstung verwenden
- Blutbildkontrollen unter Medikamenten, die bekanntermaßen das Knochenmark unterdrücken
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Was zeigt die Knochenmarkbiopsie bei der aplastischen Anämie?
Ein hypozelluläres, durch Fett ersetztes Mark ohne abnorme oder maligne Zellen.
Welches Antibiotikum ist klassischerweise mit aplastischer Anämie verbunden?
Chloramphenicol.
Was ist die Erstlinientherapie der schweren aplastischen Anämie bei einem jungen Patienten mit HLA-identischem Geschwister?
Die allogene hämatopoetische Stammzelltransplantation.
Welche angeborene Erkrankung vereint Knochenmarkversagen, Daumen- und Radiusfehlbildungen und DNA-Reparaturdefekte?
Die Fanconi-Anämie, gesichert durch einen Chromosomenbruchtest.
Warum spricht eine Splenomegalie gegen eine aplastische Anämie?
Die aplastische Anämie ist ein Knochenmarkversagen ohne Infiltration; eine vergrößerte Milz spricht für Leukämie, Lymphom, Myelofibrose oder Hypersplenismus.
In der klinischen Untersuchung
Arzneimittel bei dieser Krankheit
Verwandte Erkrankungen
- Akute Leukämie (AML und ALL)
- Myelodysplastische Syndrome
- Paroxysmale nächtliche Hämoglobinurie
- Virushepatitis
- Febrile Neutropenie
- Immunthrombozytopenie (ITP)
- Transfusionsreaktionen
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Aplastic anemia (MedlinePlus (U.S. National Library of Medicine), 2026); Fanconi anemia (MedlinePlus (U.S. National Library of Medicine), 2025).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.