
Spinozerebelläre Ataxien (autosomal-dominante Ataxien)
Erbliche Krankheiten, bei denen das Kleinhirn langsam degeneriert, mit zunehmender Ungeschicklichkeit, unsicherem Gang und verwaschener Sprache bei Erwachsenen.
Was es ist
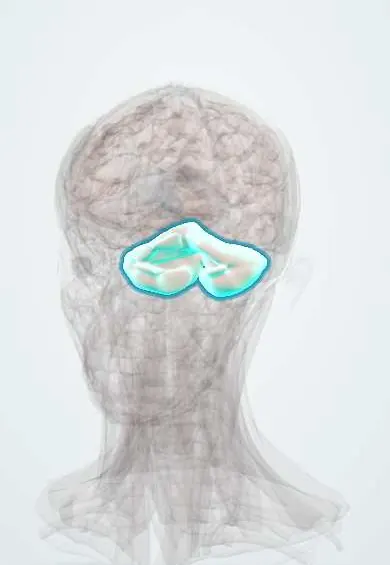
Eine große Gruppe (mehr als 40 Typen) autosomal-dominanter, fortschreitender neurodegenerativer Erkrankungen des Kleinhirns und seiner Verbindungen in Hirnstamm und Rückenmark. Die häufigsten Typen (SCA1, 2, 3, 6, 7 und 17) werden durch expandierte CAG-Repeats verursacht, die für lange Polyglutaminabschnitte kodieren. Sie manifestieren sich vor allem im Erwachsenenalter mit fortschreitender Gangataxie, Dysarthrie und Augenbewegungsstörungen, je nach Typ oft mit weiteren neurologischen Zeichen.
Wen es betrifft
Zusammen betreffen sie weltweit etwa 1 bis 5 pro 100.000 Menschen, mit großen regionalen Unterschieden durch Gründereffekte. Die SCA3 (Machado-Joseph-Krankheit) ist weltweit und in Brasilien der häufigste Typ; die SCA2 hat in Holguín (Kuba) eine der höchsten Prävalenzen der Welt; SCA7-Häufungen sind in Mexiko und Venezuela beschrieben; und die SCA10, eine Pentanukleotid-Repeat-Erkrankung, ist vor allem in Familien indigen-amerikanischer Abstammung in Mexiko und Brasilien beschrieben. Daten aus Kolumbien sind begrenzt, und Familien werden oft in spezialisierten Zentren identifiziert.
Ursachen
- Autosomal-dominanter Erbgang: Jedes Kind eines betroffenen Elternteils hat ein Risiko von 50 %
- CAG-(Polyglutamin-)Repeat-Expansionen: SCA1 (ATXN1), SCA2 (ATXN2), SCA3 (ATXN3), SCA6 (CACNA1A), SCA7 (ATXN7), SCA17 (TBP)
- Nichtkodierende Repeat-Expansionen (z. B. SCA10, SCA27B) und konventionelle Punktmutationen bei anderen Typen
- Antizipation: längere Repeats, früherer Beginn und schnellerer Verlauf in späteren Generationen, bei einigen Typen ausgeprägter bei väterlicher Übertragung
Risikofaktoren
- Familienanamnese einer im Erwachsenenalter beginnenden Ataxie (manchmal verdeckt durch frühen Tod, Fehldiagnose oder Nichtvaterschaft)
- Abstammung aus Regionen mit Gründermutationen
- Vererbung der Expansion vom Vater (größere Repeat-Instabilität bei einigen Typen)
Pathophysiologie
Expandierte CAG-Repeats erzeugen Proteine mit abnorm langen Polyglutaminabschnitten, die fehlfalten, nukleäre Aggregate bilden und Transkription, Proteinabbau und Ionenkanalfunktion stören. Purkinje-Zellen der Kleinhirnrinde und Neurone der Brücke, der unteren Olive, der Kleinhirnstiele, der Rückenmarksbahnen und bei einigen Typen der Basalganglien und der Netzhaut degenerieren. Der zerebelläre Verlust verursacht Ataxie und Dysarthrie; die Hirnstammbeteiligung verlangsamte Sakkaden und Dysphagie; die spinale und periphere Beteiligung Sensibilitätsverlust und Areflexie. Längere Repeats sind toxischer, was den früheren Beginn erklärt.
Einteilung
- Polyglutamin-SCAs: SCA1, 2, 3, 6, 7, 17 (und dentatorubro-pallidoluysische Atrophie)
- SCAs mit nichtkodierenden Repeats: SCA8, 10, 12, 27B, 36 und weitere
- SCAs mit konventionellen Mutationen: Varianten in Kanal- und anderen Genen
- Typen mit klinischen Hinweisen: SCA2 (sehr langsame Sakkaden, Neuropathie), SCA3 (hervortretende Augen, Dystonie, Spastik, Neuropathie), SCA6 (später Beginn, nahezu rein zerebellär), SCA7 (Netzhautdegeneration mit Sehverlust)
- Episodische Ataxien (EA1, EA2) sind verwandte dominante Kanalopathien mit Attacken statt stetiger Progression
Symptome und Zeichen
- Langsam fortschreitender unsicherer, breitbasiger Gang und häufige Stürze
- Ungeschickte Hände, Intentionstremor und Dysmetrie
- Verwaschene, skandierende Sprache (Dysarthrie)
- Nystagmus, verlangsamte Sakkaden oder Doppelbilder
- Schluckstörungen in späteren Stadien
- Typspezifische Merkmale: Neuropathie, Spastik, Parkinson-Syndrom, Dystonie, Sehverlust (SCA7), kognitiver Abbau, Schlafstörungen wie die REM-Schlaf-Verhaltensstörung
Diagnose
- Klinisch
- Verdacht bei einem Erwachsenen mit langsam fortschreitender zerebellärer Ataxie und Familienanamnese über mehrere Generationen. Die Untersuchung zeigt Gang- und Extremitätenataxie, Dysarthrie und Augenbewegungsstörungen sowie extrazerebelläre Zeichen, die auf einen Typ hinweisen. Erworbene Ursachen müssen zuerst ausgeschlossen werden.
- Untersuchungen
- Gezielte genetische Untersuchung auf Repeat-Expansionen in den häufigen SCA-Genen, bei negativem Befund breitere Panels oder Genomsequenzierung. Ausschluss einer erworbenen Ataxie: Vitamin E und B12, Schilddrüsenfunktion, Alkoholanamnese, Zöliakie-Antikörper und gegebenenfalls paraneoplastische Antikörper. Prädiktive Testung gefährdeter Angehöriger nur mit genetischer Beratung. Neurographie und Augenuntersuchung helfen, den Typ zu bestimmen.
- Bildgebung
- Die zerebrale MRT zeigt eine Kleinhirnatrophie mit oder ohne Atrophie der Brücke (olivopontozerebellär) und schließt Tumoren, Schlaganfälle und Demyelinisierung aus.
Differenzialdiagnose
- Friedreich-Ataxie und andere rezessive Ataxien
- Multisystematrophie, zerebellärer Typ
- Alkoholbedingte Kleinhirndegeneration
- Wernicke-Enzephalopathie und Vitamin-E- oder Vitamin-B12-Mangel
- Multiple Sklerose sowie Schlaganfall oder Tumor der hinteren Schädelgrube
- Paraneoplastische und immunvermittelte zerebelläre Ataxien
Behandlungsziel
Bei den meisten SCAs verlangsamt keine Behandlung den Verlauf; die Versorgung zielt darauf, Mobilität und Selbstständigkeit zu erhalten, Stürze und Aspiration zu verhindern, Begleitsymptome zu behandeln und der Familie eine genetische Beratung anzubieten.
Behandlung
- Rehabilitation
- Intensive Physiotherapie mit Schwerpunkt auf Gleichgewicht und Koordination, Ergotherapie und Gehhilfen; Sprech- und Schlucktherapie.
- Medikamentös
- Symptomatische Medikamente: dopaminerge Mittel bei Parkinson-Syndrom, Antispastika, Behandlung von neuropathischen Schmerzen, Depression und Schlafstörungen; Carboanhydrasehemmer bei einigen episodischen Ataxien.
- Konservativ
- Genetische Beratung für Patienten und Angehörige, einschließlich Fortpflanzungsoptionen und der Entscheidung über eine prädiktive Testung.
- Verlaufskontrolle
- Regelmäßige Ataxie-Bewertungsskalen, Schluckdiagnostik, Ernährung, Sturzrisiko und Screening der Stimmung.
Komplikationen
- Stürze und Verletzungen
- Aspirationspneumonie
- Verlust der selbstständigen Gehfähigkeit und Rollstuhlabhängigkeit
- Depression und kognitiver Abbau bei einigen Typen
- Erblindung bei SCA7
Prognose
Stetig fortschreitend über Jahre bis Jahrzehnte. Die Überlebenszeit variiert je nach Typ: SCA1, 2, 3 und 7 verkürzen das Leben (oft 10 bis 20 Jahre nach Beginn bei Erwachsenen, weniger bei juvenilem Beginn), während SCA6 langsam fortschreitet und eine nahezu normale Lebenserwartung hat.
Vorbeugung
- Keine Primärprävention. Genetische Beratung und, wo verfügbar, Pränatal- oder Präimplantationsdiagnostik ermöglichen Familien informierte Entscheidungen zur Fortpflanzung.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welchem Erbgang folgen die spinozerebellären Ataxien?
Autosomal-dominant.
Welche Art von Mutation verursacht die häufigsten SCAs, und welches Phänomen erzeugt sie über die Generationen?
CAG-(Polyglutamin-)Repeat-Expansionen; Antizipation mit früherer und schwererer Erkrankung in späteren Generationen.
Welche SCA ist weltweit am häufigsten?
SCA3 (Machado-Joseph-Krankheit).
Welcher SCA-Typ verursacht einen fortschreitenden Sehverlust durch Netzhautdegeneration?
SCA7.
Welche rezessive Ataxie ist die wichtigste Differenzialdiagnose bei jungen Patienten?
Die Friedreich-Ataxie (GAA-Repeat in FXN), mit Areflexie, Kardiomyopathie und Diabetes.
Verwandte Erkrankungen
- Friedreich-Ataxie
- Multisystematrophie (MSA)
- Alkoholgebrauchsstörung
- Multiple Sklerose
- REM-Schlaf-Verhaltensstörung (RBD)
- Restless-Legs-Syndrom
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Spinocerebellar ataxia type 3: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.