
Spinoserebellar ataksiler (otozomal dominant ataksiler)
Beyinciğin yavaşça dejenere olduğu, erişkinlerde artan beceriksizlik, dengesiz yürüme ve peltek konuşmaya yol açan kalıtsal hastalıklar grubudur.
Nedir
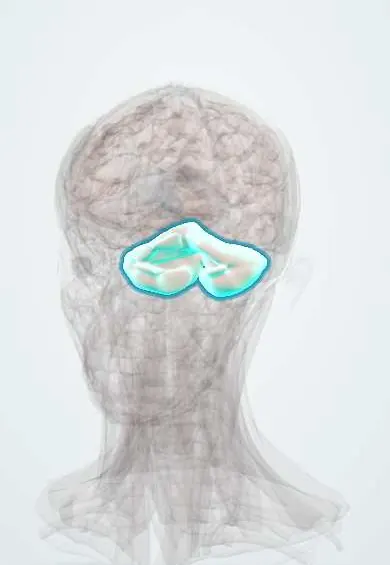
Beyincik ile beyin sapı ve omurilikteki bağlantılarının otozomal dominant, ilerleyici nörodejeneratif hastalıklarından oluşan geniş bir gruptur (40'tan fazla tip). En sık tipler (SCA1, 2, 3, 6, 7 ve 17), uzun poliglutamin dizilerini kodlayan genişlemiş CAG tekrarlarından kaynaklanır. Başlıca erişkin yaşta ilerleyici yürüme ataksisi, dizartri ve göz hareketi sorunlarıyla, sıklıkla tipe göre değişen başka nörolojik bulgularla birlikte ortaya çıkar.
Kimleri etkiler
Hep birlikte dünya genelinde 100.000 kişide yaklaşık 1 ila 5 kişiyi etkiler; kurucu etkiler nedeniyle bölgesel farklılıklar büyüktür. SCA3 (Machado-Joseph hastalığı) dünyada ve Brezilya'da en sık tiptir; SCA2'nin dünyadaki en yüksek prevalanslarından biri Küba'nın Holguín bölgesindedir; Meksika ve Venezuela'da SCA7 kümeleri tanımlanmıştır; bir pentanükleotid tekrar hastalığı olan SCA10 ise başlıca Meksika ve Brezilya'da Amerikan yerlisi kökenli ailelerde tanımlanmıştır. Kolombiya verileri sınırlıdır ve aileler sıklıkla uzman merkezlerde saptanır.
Nedenler
- Otozomal dominant kalıtım: etkilenmiş bir ebeveynin her çocuğu için risk %50'dir
- CAG (poliglutamin) tekrar genişlemeleri: SCA1 (ATXN1), SCA2 (ATXN2), SCA3 (ATXN3), SCA6 (CACNA1A), SCA7 (ATXN7), SCA17 (TBP)
- Diğer tiplerde kodlamayan bölge tekrar genişlemeleri (örn. SCA10, SCA27B) ve klasik nokta mutasyonları
- Antisipasyon: sonraki kuşaklarda daha uzun tekrarlar, daha erken başlangıç ve daha hızlı seyir; bazı tiplerde babadan aktarımda daha belirgindir
Risk faktörleri
- Erişkin başlangıçlı ataksi aile öyküsü (bazen erken ölüm, yanlış tanı veya babalık uyuşmazlığı nedeniyle gizli kalır)
- Kurucu mutasyonların bulunduğu bölgelerden gelen soy
- Genişlemenin babadan kalıtılması (bazı tiplerde tekrar instabilitesi daha fazladır)
Patofizyoloji
Genişlemiş CAG tekrarları, anormal uzunlukta poliglutamin dizileri taşıyan proteinler üretir; bu proteinler hatalı katlanır, nükleer agregatlar oluşturur ve transkripsiyonu, protein temizlenmesini ve iyon kanalı işlevini bozar. Serebellar korteksin Purkinje hücreleri ile pons, alt olive, serebellar pedünküller, omurilik yolları ve bazı tiplerde bazal gangliyonlar ve retina nöronları dejenere olur. Serebellar kayıp ataksi ve dizartriye; beyin sapı tutulumu yavaş sakkadlar ve disfajiye; spinal ve periferik tutulum ise duyu kaybı ve arefleksiye yol açar. Daha uzun tekrarlar daha toksiktir; bu da daha erken başlangıcı açıklar.
Sınıflandırma
- Poliglutamin SCA'lar: SCA1, 2, 3, 6, 7, 17 (ve dentatorubral-pallidoluysiyan atrofi)
- Kodlamayan tekrar SCA'ları: SCA8, 10, 12, 27B, 36 ve diğerleri
- Klasik mutasyon SCA'ları: kanal genleri ve diğer gen varyantları
- Klinik ipucu veren tipler: SCA2 (çok yavaş sakkadlar, nöropati), SCA3 (fırlak gözler, distoni, spastisite, nöropati), SCA6 (geç başlangıçlı, neredeyse saf serebellar), SCA7 (görme kaybıyla seyreden retina dejenerasyonu)
- Epizodik ataksiler (EA1, EA2), sürekli ilerleme yerine ataklarla seyreden, ilişkili dominant kanalopatilerdir
Belirti ve bulgular
- Yavaş ilerleyen dengesiz, geniş tabanlı yürüyüş ve sık düşmeler
- Ellerde beceriksizlik, intansiyon tremoru ve dismetri
- Peltek, kesik kesik (skanning) konuşma (dizartri)
- Nistagmus, yavaş sakkadlar veya çift görme
- İleri evrelerde yutma güçlüğü
- Tipe özgü özellikler: nöropati, spastisite, parkinsonizm, distoni, görme kaybı (SCA7), bilişsel gerileme, REM uykusu davranış bozukluğu gibi uyku bozuklukları
Tanı
- Klinik
- Yavaş ilerleyen serebellar ataksisi ve birkaç kuşakta aile öyküsü olan bir erişkinde şüphelenilir. Muayenede yürüme ve ekstremite ataksisi, dizartri ve göz hareketi anormalliklerine ek olarak bir tipe işaret eden serebellum dışı bulgular saptanır. Önce edinsel nedenler dışlanmalıdır.
- Tetkikler
- Sık SCA genlerinde tekrar genişlemelerine yönelik hedefe yönelik genetik test; negatifse daha geniş paneller veya genom dizilemesi. Edinsel ataksi dışlanmalıdır: E ve B12 vitamini, tiroid fonksiyonları, alkol öyküsü, çölyak antikorları ve gerektiğinde paraneoplastik antikorlar. Risk altındaki akrabalarda semptom öncesi test yalnızca genetik danışmanlıkla birlikte yapılır. Sinir iletim çalışmaları ve göz muayenesi tipin belirlenmesine yardımcı olur.
- Görüntüleme
- Beyin MR'ı, pontin (olivopontoserebellar) atrofiyle birlikte veya tek başına serebellar atrofiyi gösterir ve tümörleri, inmeleri ve demiyelinizasyonu dışlar.
Ayırıcı tanı
- Friedreich ataksisi ve diğer resesif ataksiler
- Multipl sistem atrofisi, serebellar tip
- Alkole bağlı serebellar dejenerasyon
- Wernicke ensefalopatisi ve E veya B12 vitamini eksikliği
- Multipl skleroz ve arka çukur inmesi veya tümörü
- Paraneoplastik ve immün aracılı serebellar ataksiler
Tedavinin amacı
SCA'ların çoğunda ilerlemeyi yavaşlatan bir tedavi yoktur; bakım, hareket yeteneğini ve bağımsızlığı korumayı, düşmeleri ve aspirasyonu önlemeyi, eşlik eden belirtileri tedavi etmeyi ve aileye genetik danışmanlık sunmayı amaçlar.
Tedavi
- Rehabilitasyon
- Denge ve koordinasyona odaklanan yoğun fizyoterapi, iş-uğraş terapisi ve yürüme yardımcıları; konuşma ve yutma terapisi.
- Medikal
- Semptomatik ilaçlar: parkinsonizm için dopaminerjik ilaçlar, antispastik ilaçlar, nöropatik ağrı, depresyon ve uyku bozukluklarının tedavisi; bazı epizodik ataksilerde karbonik anhidraz inhibitörleri.
- Konservatif
- Üreme seçenekleri ve semptom öncesi test yaptırma kararı dahil olmak üzere hasta ve akrabalarına genetik danışmanlık.
- İzlem
- Düzenli ataksi derecelendirme ölçekleri, yutma değerlendirmesi, beslenme, düşme riski ve duygudurum taraması.
Komplikasyonlar
- Düşmeler ve yaralanmalar
- Aspirasyon pnömonisi
- Bağımsız yürüme yeteneğinin kaybı ve tekerlekli sandalyeye bağımlılık
- Bazı tiplerde depresyon ve bilişsel gerileme
- SCA7'de körlük
Prognoz
Yıllar ile on yıllar boyunca sürekli ilerler. Sağkalım tipe göre değişir: SCA1, 2, 3 ve 7 yaşamı kısaltır (erişkinlerde sıklıkla başlangıçtan 10 ila 20 yıl sonra, juvenil başlangıçta daha kısa), SCA6 ise yavaş ilerler ve yaşam beklentisi normale yakındır.
Korunma
- Birincil korunma yoktur. Genetik danışmanlık ve olanak varsa prenatal veya preimplantasyon testi, ailelerin bilgilendirilmiş üreme kararları almasını sağlar.
Kendinizi sınayın
Cevabı düşünün, sonra görmek için soruya dokunun.
Spinoserebellar ataksilerin kalıtım şekli nedir?
Otozomal dominant.
En sık SCA'lara hangi mutasyon tipi yol açar ve kuşaklar boyunca hangi fenomeni oluşturur?
CAG (poliglutamin) tekrar genişlemeleri; antisipasyon, yani sonraki kuşaklarda daha erken ve daha ağır hastalık.
Dünyada en sık görülen SCA hangisidir?
SCA3 (Machado-Joseph hastalığı).
Hangi SCA tipi retina dejenerasyonuna bağlı ilerleyici görme kaybına yol açar?
SCA7.
Genç hastalarda başlıca ayırıcı tanı olan resesif ataksi hangisidir?
Friedreich ataksisi (FXN geninde GAA tekrarı); arefleksi, kardiyomiyopati ve diyabetle seyreder.
İlgili hastalıklar
- Friedreich ataksisi
- Multipl sistem atrofisi (MSA)
- Alkol kullanım bozukluğu
- Multipl skleroz
- REM uykusu davranış bozukluğu (RBD)
- Huzursuz bacak sendromu
Eğitim amaçlı bilgidir, tıbbi tavsiye değildir. Herhangi bir belirtide bir sağlık profesyoneline başvurun.
Kaynaklar: Spinocerebellar ataxia type 3: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2026).
Bir hata mı buldunuz?Topluluk için sürekli geliştiriyoruz. Neyin yanlış olduğunu bize yazın, ekibimiz inceleyecek.Hata bildir
Temsili modeldir, yalnızca eğitim amaçlıdır.