Ataxias espinocerebelosas (ataxias autosómicas dominantes) !
Grupo de enfermedades hereditarias en las que el cerebelo degenera lentamente y causa torpeza, marcha inestable y habla arrastrada en adultos.
Actualizado 2026-11-01
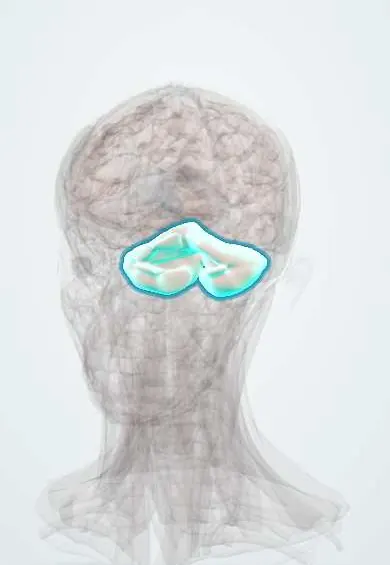
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Herencia no clásica: expansión de repeticiones, genes mitocondriales, impronta y mosaicismo
- Funciones del cerebelo
- Enfermedades por expansión de repetidos de trinucleótidos
Qué es
Grupo amplio (más de 40 tipos) de trastornos neurodegenerativos progresivos, de herencia autosómica dominante, del cerebelo y sus conexiones en el tronco encefálico y la médula espinal. Los tipos más comunes (SCA1, 2, 3, 6, 7 y 17) se deben a expansiones de repeticiones CAG que codifican tramos largos de poliglutamina. Se presentan sobre todo en la edad adulta con ataxia progresiva de la marcha, disartria y alteraciones de los movimientos oculares, a menudo con otros signos neurológicos según el tipo.
A quién afecta
En conjunto afectan a unas 1 a 5 personas por 100.000 en el mundo, con grandes diferencias regionales por efecto fundador. La SCA3 (enfermedad de Machado-Joseph) es el tipo más común en el mundo y en Brasil; la SCA2 tiene una de las prevalencias más altas del mundo en Holguín, Cuba; se describen agrupaciones de SCA7 en México y Venezuela; y la SCA10, por repetición de pentanucleótidos, se describe sobre todo en familias de ascendencia amerindia en México y Brasil. Los datos colombianos son limitados y las familias suelen identificarse en centros especializados.
Causas
- Herencia autosómica dominante: cada hijo de un padre afectado tiene un riesgo del 50%
- Expansiones de repeticiones CAG (poliglutamina): SCA1 (ATXN1), SCA2 (ATXN2), SCA3 (ATXN3), SCA6 (CACNA1A), SCA7 (ATXN7), SCA17 (TBP)
- Expansiones de repeticiones no codificantes (p. ej., SCA10, SCA27B) y mutaciones puntuales convencionales en otros tipos
- Anticipación: repeticiones más largas, inicio más temprano y curso más rápido en generaciones siguientes, más marcada con transmisión paterna en algunos tipos
Factores de riesgo
- Antecedente familiar de ataxia de inicio adulto (a veces oculto por muerte temprana, diagnóstico errado o falsa paternidad)
- Ascendencia de regiones con mutaciones fundadoras
- Heredar la expansión del padre (mayor inestabilidad de la repetición en algunos tipos)
Fisiopatología
Las repeticiones CAG expandidas producen proteínas con tramos de poliglutamina anormalmente largos que se pliegan mal, forman agregados nucleares y alteran la transcripción, la eliminación de proteínas y la función de canales iónicos. Degeneran las células de Purkinje de la corteza cerebelosa y neuronas de la protuberancia, la oliva inferior, los pedúnculos cerebelosos, los tractos de la médula espinal y, en algunos tipos, los ganglios basales y la retina. La pérdida cerebelosa causa ataxia y disartria; el compromiso del tronco causa sacadas lentas y disfagia; el compromiso medular y periférico causa pérdida sensitiva y arreflexia. Las repeticiones más largas son más tóxicas, lo que explica el inicio más temprano.
Clasificación
- SCA por poliglutamina: SCA1, 2, 3, 6, 7, 17 (y atrofia dentatorrubropalidoluisiana)
- SCA por repeticiones no codificantes: SCA8, 10, 12, 27B, 36 y otras
- SCA por mutaciones convencionales: variantes de canales y otros genes
- Pistas clínicas por tipo: SCA2 (sacadas muy lentas, neuropatía), SCA3 (ojos saltones, distonía, espasticidad, neuropatía), SCA6 (inicio tardío, casi puramente cerebelosa), SCA7 (degeneración retiniana con pérdida visual)
- Las ataxias episódicas (EA1, EA2) son canalopatías dominantes relacionadas, con crisis en lugar de progresión continua
Síntomas y signos
- Marcha inestable y de base amplia que empeora lentamente, con caídas frecuentes
- Torpeza de las manos, temblor intencional y dismetría
- Habla arrastrada y escandida (disartria)
- Nistagmo, sacadas lentas o visión doble
- Dificultad para tragar en etapas avanzadas
- Rasgos según el tipo: neuropatía, espasticidad, parkinsonismo, distonía, pérdida visual (SCA7), deterioro cognitivo, trastornos del sueño como el trastorno de conducta del sueño REM
Diagnóstico
- Clínico
- Se sospecha en un adulto con ataxia cerebelosa lentamente progresiva y antecedente familiar en varias generaciones. El examen muestra ataxia de la marcha y de los miembros, disartria y alteraciones oculomotoras, además de signos extracerebelosos que orientan al tipo. Primero deben descartarse las causas adquiridas.
- Pruebas
- Pruebas genéticas dirigidas a expansiones en los genes SCA comunes y, si son negativas, paneles amplios o secuenciación del genoma. Descartar ataxia adquirida: vitamina E y B12, función tiroidea, historia de consumo de alcohol, anticuerpos de enfermedad celíaca y, según el caso, anticuerpos paraneoplásicos. La prueba presintomática de familiares en riesgo se hace solo con asesoría genética. Los estudios de conducción nerviosa y el examen ocular ayudan a definir el tipo.
- Imágenes
- La resonancia magnética cerebral muestra atrofia cerebelosa, con o sin atrofia de la protuberancia (olivopontocerebelosa), y descarta tumores, infartos y desmielinización.
Diagnóstico diferencial
- Ataxia de Friedreich y otras ataxias recesivas
- Atrofia multisistémica tipo cerebeloso
- Degeneración cerebelosa por alcohol
- Encefalopatía de Wernicke y déficit de vitamina E o B12
- Esclerosis múltiple e infarto o tumor de fosa posterior
- Ataxias cerebelosas paraneoplásicas e inmunomediadas
Objetivo del tratamiento
Ningún tratamiento frena la mayoría de las SCA; el manejo busca conservar la movilidad y la independencia, prevenir caídas y aspiración, tratar los síntomas asociados y ofrecer asesoría genética a la familia.
Tratamiento
- Rehabilitación
- Fisioterapia intensiva centrada en el equilibrio y la coordinación, terapia ocupacional y ayudas para la marcha; terapia del lenguaje y de la deglución.
- Médico
- Fármacos sintomáticos: dopaminérgicos para el parkinsonismo, antiespásticos, manejo del dolor neuropático, la depresión y los trastornos del sueño; inhibidores de la anhidrasa carbónica en algunas ataxias episódicas.
- Conservador
- Asesoría genética para el paciente y sus familiares, incluidas las opciones reproductivas y la decisión sobre la prueba presintomática.
- Seguimiento
- Escalas de ataxia periódicas, evaluación de la deglución, nutrición, riesgo de caídas y tamizaje del estado de ánimo.
Complicaciones
- Caídas y lesiones
- Neumonía por aspiración
- Pérdida de la marcha independiente y dependencia de silla de ruedas
- Depresión y deterioro cognitivo en algunos tipos
- Ceguera en la SCA7
Pronóstico
Progresión continua a lo largo de años o décadas. La supervivencia varía según el tipo: SCA1, 2, 3 y 7 acortan la vida (a menudo 10 a 20 años desde el inicio en adultos, menos con inicio juvenil), mientras que la SCA6 avanza lentamente con expectativa de vida casi normal.
Prevención
- No hay prevención primaria. La asesoría genética y, donde existe, el diagnóstico prenatal o preimplantacional permiten a las familias tomar decisiones reproductivas informadas.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Cuál es el patrón de herencia de las ataxias espinocerebelosas?
Autosómico dominante.
¿Qué tipo de mutación causa las SCA más comunes y qué fenómeno produce entre generaciones?
Expansiones de repeticiones CAG (poliglutamina); anticipación, con enfermedad más temprana y grave en generaciones siguientes.
¿Cuál es la SCA más común en el mundo?
La SCA3 (enfermedad de Machado-Joseph).
¿Qué tipo de SCA produce pérdida visual progresiva por degeneración retiniana?
La SCA7.
¿Qué ataxia recesiva es el principal diagnóstico diferencial en pacientes jóvenes?
La ataxia de Friedreich (repetición GAA en FXN), con arreflexia, miocardiopatía y diabetes.
Enfermedades relacionadas
- Ataxia de Friedreich
- Atrofia multisistémica (AMS)
- Enfermedad de Huntington
- Ataxia-telangiectasia
- Trastorno por consumo de alcohol
- Encefalopatía de Wernicke (déficit de tiamina)
- Esclerosis múltiple
- Trastorno de conducta del sueño REM (TCSR)
- Síndrome de piernas inquietas
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Spinocerebellar ataxia type 3: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.