
Multisystematrophie (MSA)
Seltene, rasch fortschreitende Hirnerkrankung: Parkinson-artige Verlangsamung oder Gangunsicherheit plus Versagen automatischer Funktionen wie des Blutdrucks.
Was es ist
Eine sporadische, im Erwachsenenalter beginnende neurodegenerative Erkrankung, bei der sich Alpha-Synuclein in Gliazellen (Oligodendrozyten) ablagert. Sie schädigt die Basalganglien, das Kleinhirn und seine Hirnstammverbindungen sowie die autonomen Zentren. Die Patienten zeigen ein autonomes Versagen zusammen mit entweder einem Parkinson-Syndrom, das schlecht auf Levodopa anspricht (MSA-P), oder einer zerebellären Ataxie (MSA-C). Sie gehört zusammen mit der Parkinson-Krankheit und der Lewy-Körperchen-Demenz zu den Synucleinopathien.
Wen es betrifft
Die Prävalenz liegt bei etwa 2 bis 5 pro 100.000, mit Beginn meist im sechsten Lebensjahrzehnt (im Mittel um 55 Jahre). Männer und Frauen sind etwa gleich häufig betroffen. In westlichen Serien überwiegt der parkinsonsche Typ, in Japan der zerebelläre Typ. Verlässliche Daten aus Kolumbien fehlen; in Lateinamerika wird sie wahrscheinlich unterdiagnostiziert und oft zunächst als Parkinson-Krankheit eingeordnet.
Ursachen
- Fehlgefaltetes Alpha-Synuclein, das sich in Oligodendrozyten anreichert (gliale zytoplasmatische Einschlüsse)
- Ursache unbekannt; fast immer sporadisch, nicht erblich
- Mögliche genetische Anfälligkeit und Umweltfaktoren werden untersucht
Risikofaktoren
- Alter zwischen etwa 50 und 60 Jahren
- REM-Schlaf-Verhaltensstörung, die motorischen Zeichen oft um Jahre vorausgeht
- Kein beeinflussbarer Risikofaktor ist gesichert
Pathophysiologie
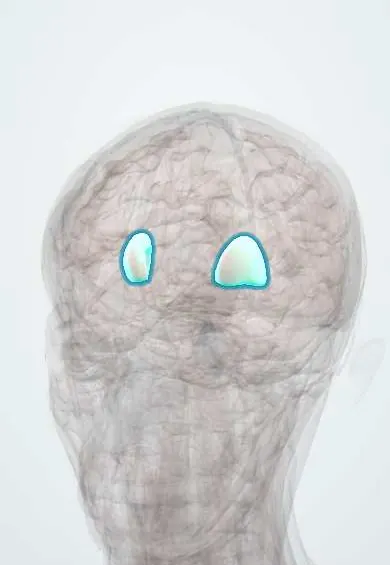
Alpha-Synuclein aggregiert in Oligodendrozyten, den Zellen, die das zentrale Myelin bilden, und breitet sich dann auf Neurone aus. Neurone und Myelin gehen im Striatum (besonders im Putamen) und in der Substantia nigra verloren, was das Parkinson-Syndrom verursacht; in der Brücke, den mittleren Kleinhirnstielen und im Kleinhirn, was die Ataxie verursacht; und in den autonomen Hirnstammkernen und den intermediolateralen Säulen des Rückenmarks, was das autonome Versagen verursacht. Da die Striatumneurone mit den Dopaminrezeptoren selbst verloren gehen, hilft der Dopaminersatz mit Levodopa wenig. Die autonome Läsion ist präganglionär, daher bleiben die kardialen sympathischen Nerven meist erhalten, anders als bei der Parkinson-Krankheit.
Einteilung
- MSA-P: Parkinson-Syndrom im Vordergrund (Verlangsamung, Rigidität, Stürze)
- MSA-C: zerebelläre Ataxie im Vordergrund (Gangataxie, Dysarthrie, Augenbewegungsstörungen)
- Klinische Sicherheitsgrade: möglich, wahrscheinlich und klinisch gesichert; eine definitive MSA erfordert die Neuropathologie
Symptome und Zeichen
- Autonomes Versagen: orthostatische Hypotonie (Schwindel oder Ohnmacht beim Aufstehen), Harndrang, Inkontinenz oder Harnverhalt, erektile Dysfunktion, Obstipation und verminderte Schweißbildung
- Parkinson-Syndrom: Verlangsamung, Rigidität und frühe Stürze, meist symmetrisch, mit unregelmäßigem, ruckartigem Tremor statt des klassischen Ruhetremors
- Zerebelläre Zeichen: breitbasiger, unsicherer Gang, Extremitätenataxie, verwaschene Sprache und Nystagmus
- Sprech- und Schluckstörungen; leise, gepresste oder hohe Stimme
- Atemstörungen im Schlaf: inspiratorischer Stridor und Schlafapnoe
- Ausagieren von Träumen (REM-Schlaf-Verhaltensstörung), kalte Hände, Nackenbeugung (Antecollis) und Affektinkontinenz
Diagnose
- Klinisch
- Verdacht bei einem Erwachsenen über 30 Jahre mit fortschreitendem autonomem Versagen (orthostatische Hypotonie oder urogenitale Dysfunktion) plus einem Parkinson-Syndrom mit schlechtem oder nur kurzem Ansprechen auf Levodopa oder plus zerebellärer Ataxie. Frühes schweres autonomes Versagen, frühe Stürze, rasche Progression, Stridor und das Fehlen einer frühen Demenz sprechen eher für eine MSA als für eine Parkinson-Krankheit.
- Untersuchungen
- Orthostatische Blutdruckmessungen (Abfall um mindestens 20 mmHg systolisch oder 10 mmHg diastolisch innerhalb von 3 Minuten nach dem Aufstehen; die MSA-Kriterien verlangen stärkere Abfälle). Blasensonographie zur Restharnbestimmung und urodynamische Untersuchungen. Autonome Funktionstests. Die kardiale MIBG-Szintigraphie ist meist normal (präganglionäre Läsion), während sie bei der Parkinson-Krankheit auffällig ist. Die Polysomnographie dokumentiert REM-Schlaf-Verhaltensstörung und Stridor. Hautbiopsie oder Alpha-Synuclein-Assays in Körperflüssigkeiten sind neu aufkommende unterstützende Tests.
- Bildgebung
- Die zerebrale MRT kann eine Atrophie von Putamen, Brücke, mittleren Kleinhirnstielen und Kleinhirn zeigen; das „Hot-Cross-Bun“-Zeichen (kreuzförmige Hyperintensität in der Brücke) bei MSA-C und einen hyperintensen Putamenrandsaum bei MSA-P. Die Bildgebung des Dopamintransporters ist auffällig, trennt die MSA aber nicht von der Parkinson-Krankheit.
Differenzialdiagnose
- Parkinson-Krankheit
- Lewy-Körperchen-Demenz
- Progressive supranukleäre Blickparese
- Spinozerebelläre Ataxien und andere im Erwachsenenalter beginnende Ataxien (Alkohol, Vitaminmangel)
- Reines autonomes Versagen (pure autonomic failure)
- Medikamenteninduzierte orthostatische Hypotonie oder medikamenteninduziertes Parkinson-Syndrom
Behandlungsziel
Keine Behandlung verlangsamt die MSA; die Versorgung zielt darauf, orthostatische Hypotonie, Blasenfunktionsstörung und motorische Symptome zu kontrollieren, Stürze und Aspiration zu verhindern, den Atemweg zu schützen und die Lebensqualität mit einem multidisziplinären Team zu erhalten.
Behandlung
- Konservativ
- Nichtmedikamentöse Maßnahmen bei orthostatischer Hypotonie: großzügige Flüssigkeits- und Salzzufuhr, Kompressionsstrümpfe oder Bauchbinde, langsame Lagewechsel, Schlafen mit erhöhtem Kopfende und Meiden von Hitze und großen Mahlzeiten.
- Medikamentös
- Medikamente bei orthostatischer Hypotonie, wenn nichtmedikamentöse Maßnahmen versagen: ein Volumenexpander (Fludrocortison), Alpha-1-Agonisten (Midodrin) oder eine Noradrenalin-Vorstufe (Droxidopa), unter Beachtung einer Liegendhypertonie.
- Medikamentös
- Ein Levodopa-Versuch beim Parkinson-Syndrom (der Nutzen ist bei den meisten teilweise und kurzlebig); Antimuskarinika bei überaktiver Blase; Behandlung von Obstipation und erektiler Dysfunktion.
- Eingriff
- Intermittierender sauberer Selbstkatheterismus bei Harnverhalt; CPAP-Beatmung (kontinuierlicher positiver Atemwegsdruck) oder bei schwerem Stridor Tracheotomie; Gastrostomie, wenn das Schlucken unsicher ist.
- Rehabilitation
- Physiotherapie für Gang und Sturzprophylaxe, Sprech- und Schlucktherapie, Ergotherapie und Mobilitätshilfen.
- Verlaufskontrolle
- Pflegerische Prioritäten: Blutdruck im Liegen und Stehen, Sturzrisikoeinschätzung, Schluckscreening, Restharn, Hautintegrität und Planung der Palliativversorgung.
Komplikationen
- Stürze und Frakturen
- Aspirationspneumonie
- Plötzlicher Tod im Schlaf durch Stridor oder zentrale Apnoe
- Harnwegsinfektionen durch Harnverhalt
- Druckgeschwüre und Immobilität
- Behandlungsbedingte Liegendhypertonie
Prognose
Die Progression ist schneller als bei der Parkinson-Krankheit: Viele Patienten benötigen innerhalb von etwa 5 Jahren einen Rollstuhl, und die mediane Überlebenszeit beträgt etwa 6 bis 10 Jahre ab Symptombeginn. Der Tod tritt meist durch Aspirationspneumonie, andere Infektionen oder plötzlichen Tod im Schlaf ein.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Was ist der kennzeichnende Einschluss der Multisystematrophie?
Gliale zytoplasmatische Alpha-Synuclein-Einschlüsse in Oligodendrozyten.
Welche Kombination von Merkmalen spricht eher für eine MSA als für eine Parkinson-Krankheit?
Frühes schweres autonomes Versagen (orthostatische Hypotonie, Blasenfunktionsstörung) mit einem schlecht auf Levodopa ansprechenden Parkinson-Syndrom oder mit zerebellärer Ataxie.
Welches MRT-Zeichen ist klassisch für den zerebellären Typ der MSA?
Das „Hot-Cross-Bun“-Zeichen in der Brücke, mit Atrophie der Brücke und der mittleren Kleinhirnstiele.
Warum hilft die kardiale MIBG-Szintigraphie, die MSA von der Parkinson-Krankheit zu unterscheiden?
Bei der MSA ist die autonome Läsion präganglionär, daher ist die kardiale sympathische Aufnahme meist normal; bei der Parkinson-Krankheit ist sie vermindert.
Welches schlafbezogene Zeichen ist bei der MSA gefährlich und erfordert dringende Abklärung?
Der inspiratorische Stridor, der einen plötzlichen Tod im Schlaf verursachen kann.
Verwandte Erkrankungen
- Morbus Parkinson
- Lewy-Körperchen-Demenz
- Progressive supranukleäre Blickparese
- REM-Schlaf-Verhaltensstörung (RBD)
- Spinozerebelläre Ataxien (autosomal-dominante Ataxien)
- Synkope (vasovagal, orthostatische Hypotonie, kardial)
- Neurogene Blase
- Erektile Dysfunktion
- Obstruktive Schlafapnoe
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Multiple system atrophy: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2026); Multiple System Atrophy - Neurology - MSD Manual Professional Edition (MSD Manual Professional Edition, 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.