
Ataxias espinocerebelares (ataxias autossômicas dominantes)
Grupo de doenças hereditárias em que o cerebelo degenera lentamente, causando falta de coordenação crescente, marcha instável e fala arrastada em adultos.
O que é
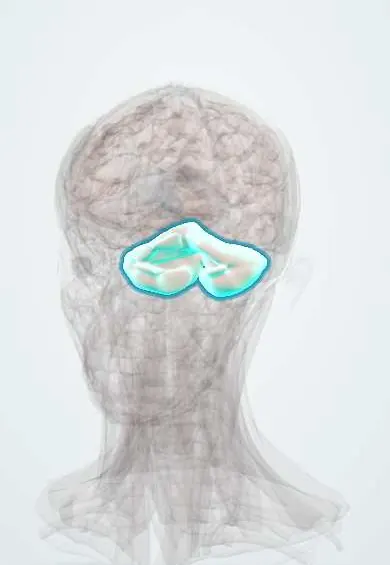
Grande grupo (mais de 40 tipos) de doenças neurodegenerativas progressivas, autossômicas dominantes, do cerebelo e de suas conexões no tronco encefálico e na medula espinhal. Os tipos mais comuns (SCA1, 2, 3, 6, 7 e 17) são causados por expansões de repetições CAG que codificam longos trechos de poliglutamina. Manifestam-se sobretudo na idade adulta com ataxia progressiva da marcha, disartria e alterações dos movimentos oculares, muitas vezes com outros sinais neurológicos conforme o tipo.
Quem afeta
Em conjunto, afetam cerca de 1 a 5 por 100.000 pessoas no mundo, com grandes diferenças regionais por efeito fundador. A SCA3 (doença de Machado-Joseph) é o tipo mais comum no mundo e no Brasil; a SCA2 tem uma das maiores prevalências do mundo em Holguín, Cuba; agrupamentos de SCA7 são descritos no México e na Venezuela; e a SCA10, uma doença por repetição de pentanucleotídeos, é descrita sobretudo em famílias de ascendência ameríndia no México e no Brasil. Os dados colombianos são limitados, e as famílias geralmente são identificadas em centros especializados.
Causas
- Herança autossômica dominante: cada filho de um pai ou mãe afetado tem risco de 50%
- Expansões de repetições CAG (poliglutamina): SCA1 (ATXN1), SCA2 (ATXN2), SCA3 (ATXN3), SCA6 (CACNA1A), SCA7 (ATXN7), SCA17 (TBP)
- Expansões de repetições não codificantes (p. ex., SCA10, SCA27B) e mutações pontuais convencionais em outros tipos
- Antecipação: repetições mais longas, início mais precoce e evolução mais rápida nas gerações seguintes, mais marcada na transmissão paterna em alguns tipos
Fatores de risco
- História familiar de ataxia de início na idade adulta (às vezes oculta por morte precoce, erro diagnóstico ou falsa paternidade)
- Ascendência de regiões com mutações fundadoras
- Herdar a expansão do pai (maior instabilidade da repetição em alguns tipos)
Fisiopatologia
As repetições CAG expandidas produzem proteínas com tratos de poliglutamina anormalmente longos, que se dobram de forma anômala, formam agregados nucleares e perturbam a transcrição, a depuração de proteínas e a função dos canais iônicos. Degeneram as células de Purkinje do córtex cerebelar e os neurônios da ponte, da oliva inferior, dos pedúnculos cerebelares, dos tratos da medula espinhal e, em alguns tipos, dos núcleos da base e da retina. A perda cerebelar causa ataxia e disartria; o acometimento do tronco encefálico causa sacadas lentas e disfagia; o acometimento medular e periférico causa perda sensitiva e arreflexia. Repetições mais longas são mais tóxicas, o que explica o início mais precoce.
Classificação
- SCAs por poliglutamina: SCA1, 2, 3, 6, 7, 17 (e atrofia dentatorrubro-palidoluisiana)
- SCAs por repetições não codificantes: SCA8, 10, 12, 27B, 36 e outras
- SCAs por mutações convencionais: variantes de canais e de outros genes
- Tipos com pistas clínicas: SCA2 (sacadas muito lentas, neuropatia), SCA3 (olhos salientes, distonia, espasticidade, neuropatia), SCA6 (início tardio, quase puramente cerebelar), SCA7 (degeneração retiniana com perda visual)
- As ataxias episódicas (EA1, EA2) são canalopatias dominantes relacionadas, com crises em vez de progressão contínua
Sintomas e sinais
- Marcha instável, com base alargada, lentamente progressiva, e quedas frequentes
- Mãos desajeitadas, tremor de intenção e dismetria
- Fala arrastada e escandida (disartria)
- Nistagmo, sacadas lentas ou visão dupla
- Dificuldade para engolir nas fases tardias
- Características específicas do tipo: neuropatia, espasticidade, parkinsonismo, distonia, perda visual (SCA7), declínio cognitivo, distúrbios do sono como o transtorno comportamental do sono REM
Diagnóstico
- Clínico
- Suspeita-se em adulto com ataxia cerebelar lentamente progressiva e história familiar em várias gerações. O exame mostra ataxia da marcha e dos membros, disartria e alterações dos movimentos oculares, além de sinais extracerebelares que apontam para um tipo. As causas adquiridas devem ser excluídas primeiro.
- Exames
- Teste genético direcionado para expansões de repetições nos genes de SCA comuns e, se negativo, painéis mais amplos ou sequenciamento do genoma. Excluir ataxia adquirida: vitaminas E e B12, função tireoidiana, história de consumo de álcool, anticorpos da doença celíaca e, quando pertinente, anticorpos paraneoplásicos. O teste pré-sintomático de familiares em risco só é feito com aconselhamento genético. Estudos de condução nervosa e exame oftalmológico ajudam a definir o tipo.
- Imagem
- A RM do encéfalo mostra atrofia cerebelar, com ou sem atrofia pontina (olivopontocerebelar), e exclui tumores, AVCs e desmielinização.
Diagnóstico diferencial
- Ataxia de Friedreich e outras ataxias recessivas
- Atrofia de múltiplos sistemas, tipo cerebelar
- Degeneração cerebelar relacionada ao álcool
- Encefalopatia de Wernicke e deficiência de vitamina E ou B12
- Esclerose múltipla e AVC ou tumor da fossa posterior
- Ataxias cerebelares paraneoplásicas e imunomediadas
Objetivo do tratamento
Nenhum tratamento retarda a maioria das SCAs; o cuidado visa preservar a mobilidade e a independência, prevenir quedas e aspiração, tratar os sintomas associados e oferecer aconselhamento genético à família.
Tratamento
- Reabilitação
- Fisioterapia intensiva focada em equilíbrio e coordenação, terapia ocupacional e auxílios para a marcha; fonoterapia para fala e deglutição.
- Clínico
- Medicamentos sintomáticos: dopaminérgicos para o parkinsonismo, antiespásticos, tratamento da dor neuropática, da depressão e dos distúrbios do sono; inibidores da anidrase carbônica em algumas ataxias episódicas.
- Conservador
- Aconselhamento genético para o paciente e os familiares, incluindo opções reprodutivas e a decisão sobre o teste pré-sintomático.
- Acompanhamento
- Escalas de avaliação de ataxia regulares, avaliação da deglutição, nutrição, risco de quedas e rastreamento do humor.
Complicações
- Quedas e lesões
- Pneumonia aspirativa
- Perda da marcha independente e dependência de cadeira de rodas
- Depressão e declínio cognitivo em alguns tipos
- Cegueira na SCA7
Prognóstico
Progressão contínua ao longo de anos a décadas. A sobrevida varia conforme o tipo: SCA1, 2, 3 e 7 encurtam a vida (muitas vezes 10 a 20 anos após o início em adultos, menos no início juvenil), enquanto a SCA6 progride lentamente, com expectativa de vida quase normal.
Prevenção
- Não há prevenção primária. O aconselhamento genético e, onde disponível, o teste pré-natal ou pré-implantacional permitem às famílias decisões reprodutivas informadas.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual é o padrão de herança das ataxias espinocerebelares?
Autossômico dominante.
Que tipo de mutação causa as SCAs mais comuns, e que fenômeno ela produz ao longo das gerações?
Expansões de repetições CAG (poliglutamina); antecipação, com doença mais precoce e mais grave nas gerações seguintes.
Qual SCA é a mais comum no mundo?
SCA3 (doença de Machado-Joseph).
Qual tipo de SCA causa perda visual progressiva por degeneração retiniana?
SCA7.
Qual ataxia recessiva é o principal diagnóstico diferencial em pacientes jovens?
Ataxia de Friedreich (repetição GAA no FXN), com arreflexia, cardiomiopatia e diabetes.
Conexões
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Spinocerebellar ataxia type 3: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2026).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.