
DiGeorge sendromu (22q11.2 delesyon sendromu)
DiGeorge sendromu, 22. kromozomdaki küçük bir eksiklikten kaynaklanır. Kalp kusurları, düşük kalsiyum, zayıf bağışıklık ve damak yarığına yol açabilir.
Nedir
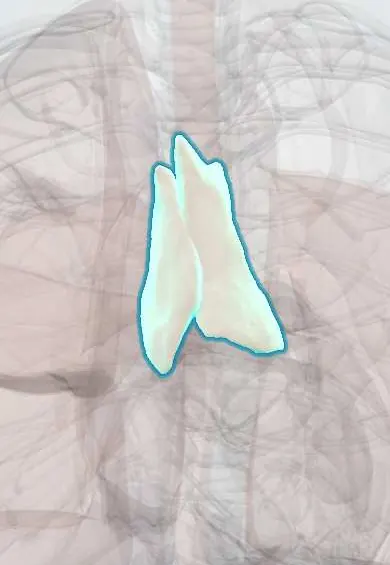
22. kromozomun uzun kolundaki (22q11.2) bir mikrodelesyonun neden olduğu, üçüncü ve dördüncü faringeal keselerin ve kalp çıkış yolunun gelişimini bozan çok sistemli bir genetik bozukluktur. Bir zamanlar DiGeorge ve velokardiyofasiyal sendrom olarak adlandırılan durumları kapsar.
Kimleri etkiler
En sık görülen mikrodelesyon sendromudur ve yaklaşık 4.000 kişide 1'i etkiler; özellikleri çok değişken olduğundan muhtemelen yeterince tanınmamaktadır. Down sendromundan sonra doğuştan kalp hastalığının önde gelen genetik nedenlerinden biridir.
Nedenler
- 22q11.2'de TBX1 genini de içeren yaklaşık 3 milyon baz çiftlik bir delesyon
- Genellikle yeni (de novo) bir olay; yaklaşık 10'da 1'i ebeveynden otozomal dominant kalıtımla geçer
Risk faktörleri
- Delesyonu taşıyan bir ebeveyn (aktarma olasılığı %50)
- Bunun dışında bilinen değiştirilebilir bir faktör yoktur
Patofizyoloji
Nöral krista hücrelerinin üçüncü ve dördüncü faringeal keselere ve arklara anormal göçü; timusun olmaması ya da küçük olması (T hücre eksikliği), paratiroid bezlerinin olmaması ya da küçük olması (hipokalsemi) ve konotrunkal kalp kusurlarıyla sonuçlanır. Damak ve yüz gelişimi de etkilenir.
Sınıflandırma
- Kısmi DiGeorge sendromu: azalmış ancak mevcut T hücreleri (hastaların çoğu)
- Tam DiGeorge sendromu: neredeyse hiç T hücresi olmayan atimi (nadir, ağır kombine immün yetmezlik tablosu)
Belirti ve bulgular
- Konotrunkal kalp kusurları: B tipi kesintili aortik ark, trunkus arteriyozus, Fallot tetralojisi, ventriküler septal defekt
- Tetani ya da nöbetlerle seyreden yenidoğan hipokalsemisi
- T hücre eksikliğine bağlı tekrarlayan viral, fungal ve bakteriyel enfeksiyonlar
- Nazal konuşma ve beslenme güçlükleriyle birlikte damak yarığı ya da velofaringeal yetmezlik
- Karakteristik yüz: uzun yüz, kapüşonlu göz kapakları, küçük kulaklar ve küçük ağız
- Gelişim ve öğrenme gecikmesi; ileride DEHB, anksiyete ve psikoz riski
Tanı
- Klinik
- Konotrunkal kalp kusuru, hipokalsemi ya da damak yarığı olan her yenidoğanda veya tekrarlayan enfeksiyonları ve tipik yüz özellikleri olan bir çocukta şüphelenilir. CATCH-22 kısaltması (İngilizce akrostiş: cardiac – kalp kusuru, abnormal face – anormal yüz, thymic hypoplasia – timus hipoplazisi, cleft palate – damak yarığı, hypocalcaemia – hipokalsemi, 22q11) ana özellikleri bir araya getirir.
- Tetkikler
- Tanıyı 22q11.2 delesyonu için kromozomal mikrodizi ya da FISH doğrular. Serum kalsiyumu ve paratiroid hormonu; lenfosit alt grupları (CD3, CD4, CD8) ve T hücre işlevi; ağır T hücre eksikliği için yenidoğan taraması (TREC) tam formları saptayabilir.
- Görüntüleme
- Kalp kusuru için ekokardiyografi; akciğer grafisinde timus gölgesi görülmeyebilir; eşlik eden böbrek anomalileri için renal ultrasonografi.
Ayırıcı tanı
- Yenidoğan hipokalsemisinin diğer nedenleri (maternal diyabet, prematürite, D vitamini eksikliği)
- Diğer ağır kombine immün yetmezlikler
- CHARGE sendromu
- İzole doğuştan kalp hastalığı ya da izole damak yarığı
Tedavinin amacı
Kalp kusurunu düzeltmek, kalsiyumu güvenli düzeyde tutmak, T hücre sayısına göre enfeksiyondan korumak ve koordineli multidisipliner bakımla beslenmeyi, konuşmayı, öğrenmeyi ve ruh sağlığını desteklemek.
Tedavi
- Cerrahi
- Konotrunkal kusur için kalp cerrahisi; damak yarığı ya da velofaringeal yetmezlik için damak cerrahisi.
- Medikal
- Hipoparatiroidi için kalsiyum ve aktif D vitamini (kalsitriol).
- Medikal
- Tam DiGeorge sendromunda timus dokusu nakli ya da hematopoetik kök hücre nakli; T hücreleri düşükken ışınlanmış kan ürünleri kullanılması ve canlı aşılardan kaçınılması.
- Rehabilitasyon
- Beslenme, konuşma ve dil terapisi ile eğitim desteği.
- İzlem
- Kalsiyum, bağışıklık, işitme, büyüme, tiroid işlevi ve psikiyatrik belirtilerin ömür boyu izlenmesi; aileye genetik danışmanlık.
Komplikasyonlar
- Karmaşık doğuştan kalp hastalığına bağlı kalp yetmezliği ya da ölüm
- Hipokalsemik nöbetler
- Tekrarlayan ya da ağır enfeksiyonlar; otoimmün hastalık
- T hücreleri düşük bir çocuğa ışınlanmamış kan verilirse transfüzyonla ilişkili graft-versus-host hastalığı
- Erişkinlikte şizofreni ve diğer psikiyatrik bozukluklar
- İşitme kaybı ve konuşma sorunları
Prognoz
Çok değişkendir. Kısmi T hücre eksikliği olan çocukların çoğunda bağışıklık yaşla düzelir; seyir esas olarak kalp kusuruna bağlıdır. Tam DiGeorge sendromu, timus ya da kök hücre nakli yapılmazsa ölümcüldür.
Kendinizi sınayın
Cevabı düşünün, sonra görmek için soruya dokunun.
DiGeorge sendromunda hangi embriyolojik yapılar normal gelişmez?
Üçüncü ve dördüncü faringeal keseler (timus ve paratiroidler) ile kalp çıkış yolu.
DiGeorge sendromlu bir yenidoğanda tipik olarak hangi elektrolit sorunu ortaya çıkar?
Hipoparatiroidiye bağlı hipokalsemi; tetani ya da nöbetlerle.
22q11.2 delesyonunu hangi test doğrular?
22q11.2 bölgesi için kromozomal mikrodizi ya da FISH.
DiGeorge sendromunda hangi bağışıklık hücreleri eksiktir?
T hücreleri; çünkü timus küçüktür ya da yoktur.
22q11.2 delesyonunda klasik kalp lezyonları hangileridir?
Konotrunkal kusurlar: trunkus arteriyozus, B tipi kesintili aortik ark ve Fallot tetralojisi.
İlgili hastalıklar
- Fallot tetralojisi
- Ventriküler septal defekt
- Dudak ve damak yarığı
- Akut otitis media
- Epilepsi ve nöbetler
Eğitim amaçlı bilgidir, tıbbi tavsiye değildir. Herhangi bir belirtide bir sağlık profesyoneline başvurun.
Kaynaklar: 22q11.2 deletion syndrome: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026).
Bir hata mı buldunuz?Topluluk için sürekli geliştiriyoruz. Neyin yanlış olduğunu bize yazın, ekibimiz inceleyecek.Hata bildir
Temsili modeldir, yalnızca eğitim amaçlıdır.