Enfermedades · Pediatría y neonatología
Síndrome de DiGeorge (síndrome de deleción 22q11.2) !
El síndrome de DiGeorge se debe a la falta de un pequeño segmento del cromosoma 22. Puede causar cardiopatías, calcio bajo, defensas débiles y paladar hendido.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
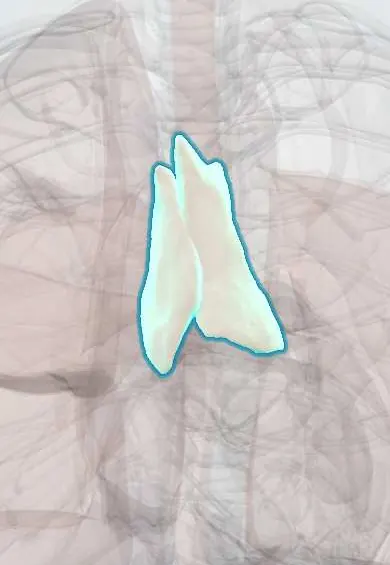
- Timo
- Paratiroides
- Cayado aórtico
- Tronco pulmonar
- Tabique interventricular
- Aorta ascendente
- Paladar blando
- Tiroides
En embriología
- Derivados de las hojas germinativas: ectodermo, mesodermo y endodermo
- Células de la cresta neural y sus derivados
- El aparato faríngeo: arcos, bolsas, hendiduras y membranas
- Bolsas faríngeas: amígdala, timo, paratiroides y células C
- Deleción 22q11.2 (DiGeorge): la tercera y cuarta bolsas
- Tracto de salida: el tabique aorticopulmonar en espiral y la cresta neural
- Arterias de los arcos aórticos y sus derivados
- Tetralogía de Fallot
- Tronco arterioso persistente
- Anillos vasculares y arteria subclavia derecha aberrante
- Diagnóstico prenatal: ecografía, tamizaje sérico, ADN fetal libre, CVS y amniocentesis
- Isotretinoína y otros retinoides
Por qué ocurre
- Alteraciones cromosómicas: de número y de estructura
- Trisomías 21, 18 y 13, y la deleción 22q11.2
- Regulación del calcio: PTH, vitamina D y calcitonina
- Timo y amígdalas al microscopio
- Folículos tiroideos, células C y paratiroides
Qué es
Trastorno genético multisistémico causado por una microdeleción en el brazo largo del cromosoma 22 (22q11.2), que altera el desarrollo de la tercera y cuarta bolsas faríngeas y del tracto de salida del corazón. Agrupa los cuadros antes llamados síndrome de DiGeorge y síndrome velocardiofacial.
A quién afecta
Es el síndrome de microdeleción más frecuente: afecta a cerca de 1 de cada 4.000 personas, y probablemente está subdiagnosticado porque sus rasgos son muy variables. Después del síndrome de Down, es una de las principales causas genéticas de cardiopatía congénita.
Causas
- Deleción de unos 3 millones de pares de bases en 22q11.2, que incluye el gen TBX1
- En general es un evento nuevo (de novo); cerca de 1 de cada 10 se hereda de un padre con patrón autosómico dominante
Factores de riesgo
- Un padre o madre con la deleción (50 % de probabilidad de transmitirla)
- Por lo demás, no hay factores modificables conocidos
Fisiopatología
La migración anormal de las células de la cresta neural hacia la tercera y cuarta bolsas y arcos faríngeos produce timo ausente o pequeño (déficit de linfocitos T), paratiroides ausentes o pequeñas (hipocalcemia) y cardiopatías conotruncales. También se afecta el desarrollo del paladar y de la cara.
Clasificación
- Síndrome de DiGeorge parcial: linfocitos T reducidos pero presentes (la mayoría de los pacientes)
- Síndrome de DiGeorge completo: atimia con casi ningún linfocito T (raro, cuadro de inmunodeficiencia combinada grave)
Síntomas y signos
- Cardiopatías conotruncales: interrupción del arco aórtico tipo B, tronco arterioso, tetralogía de Fallot, comunicación interventricular
- Hipocalcemia neonatal con tetania o convulsiones
- Infecciones virales, micóticas y bacterianas recurrentes por déficit de linfocitos T
- Paladar hendido o insuficiencia velofaríngea con voz nasal y dificultades para alimentarse
- Facies característica: cara alargada, párpados encapuchados, orejas pequeñas y boca pequeña
- Retraso del desarrollo y del aprendizaje; más adelante, riesgo de TDAH, ansiedad y psicosis
Diagnóstico
- Clínico
- Se sospecha en todo recién nacido con cardiopatía conotruncal, hipocalcemia o paladar hendido, o en un niño con infecciones recurrentes y rasgos faciales típicos. La regla mnemotécnica CATCH-22 (cardiopatía, facies anormal, hipoplasia tímica, paladar hendido, hipocalcemia, 22q11) agrupa los rasgos principales.
- Pruebas
- El microarreglo cromosómico o la FISH para la deleción 22q11.2 lo confirman. Calcio sérico y hormona paratiroidea; subpoblaciones de linfocitos (CD3, CD4, CD8) y función de linfocitos T; el tamizaje neonatal de déficit grave de linfocitos T (TREC) puede detectar las formas completas.
- Imágenes
- Ecocardiograma para la cardiopatía; la radiografía de tórax puede mostrar ausencia de la sombra tímica; ecografía renal para anomalías renales asociadas.
Diagnóstico diferencial
- Otras causas de hipocalcemia neonatal (diabetes materna, prematuridad, déficit de vitamina D)
- Otras inmunodeficiencias combinadas graves
- Síndrome CHARGE
- Cardiopatía congénita aislada o paladar hendido aislado
Objetivo del tratamiento
Corregir la cardiopatía, mantener el calcio en rango seguro, proteger contra las infecciones según el recuento de linfocitos T, y apoyar la alimentación, el habla, el aprendizaje y la salud mental con atención multidisciplinaria coordinada.
Tratamiento
- Quirúrgico
- Cirugía cardíaca para el defecto conotruncal; cirugía del paladar para el paladar hendido o la insuficiencia velofaríngea.
- Médico
- Calcio y vitamina D activa (calcitriol) para el hipoparatiroidismo.
- Médico
- En el síndrome de DiGeorge completo, trasplante de tejido tímico o de progenitores hematopoyéticos; hemoderivados irradiados y evitar vacunas vivas mientras los linfocitos T estén bajos.
- Rehabilitación
- Terapia de alimentación, fonoaudiología y apoyo escolar.
- Seguimiento
- Seguimiento de por vida del calcio, la inmunidad, la audición, el crecimiento, la función tiroidea y los síntomas psiquiátricos; asesoría genética a la familia.
Complicaciones
- Insuficiencia cardíaca o muerte por cardiopatía congénita compleja
- Convulsiones por hipocalcemia
- Infecciones recurrentes o graves; enfermedad autoinmune
- Enfermedad injerto contra huésped asociada a transfusión si se transfunde sangre no irradiada a un niño con linfocitos T bajos
- Esquizofrenia y otros trastornos psiquiátricos en la adultez
- Pérdida auditiva y problemas del habla
Pronóstico
Muy variable. La mayoría de los niños con déficit parcial de linfocitos T mejora inmunológicamente con la edad; el pronóstico depende sobre todo de la cardiopatía. El síndrome de DiGeorge completo es mortal sin trasplante de timo o de progenitores hematopoyéticos.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué estructuras embrionarias no se desarrollan normalmente en el síndrome de DiGeorge?
La tercera y cuarta bolsas faríngeas (timo y paratiroides), además del tracto de salida del corazón.
¿Qué alteración electrolítica se presenta típicamente en un recién nacido con síndrome de DiGeorge?
Hipocalcemia por hipoparatiroidismo, con tetania o convulsiones.
¿Qué prueba confirma la deleción 22q11.2?
El microarreglo cromosómico o la FISH de la región 22q11.2.
¿Qué células inmunes están disminuidas en el síndrome de DiGeorge?
Los linfocitos T, porque el timo es pequeño o no existe.
¿Qué cardiopatías son clásicas en la deleción 22q11.2?
Defectos conotruncales: tronco arterioso, interrupción del arco aórtico tipo B y tetralogía de Fallot.
Enfermedades relacionadas
- Tetralogía de Fallot
- Comunicación interventricular
- Labio y paladar hendido
- Otitis media aguda
- Epilepsia y crisis epilépticas
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: 22q11.2 deletion syndrome: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.