Enfermedades · Pediatría y neonatología
Síndrome de Rett !
Trastorno genético cerebral, casi siempre en niñas; tras 6–18 meses de desarrollo normal pierden habilidades, con estereotipias de manos y fallas respiratorias.
Actualizado 2026-11-01
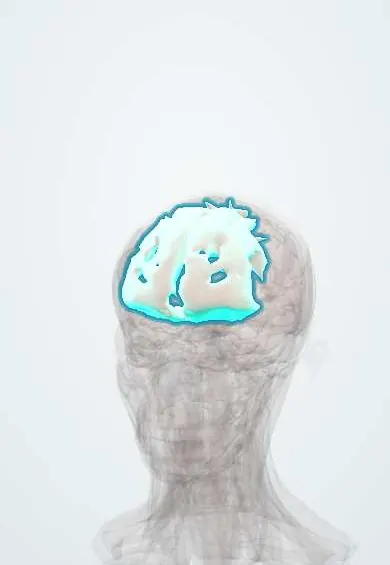
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Epigenética: metilación del ADN e histonas
- La neurona y la sinapsis
Qué es
Trastorno del neurodesarrollo ligado al X, casi siempre por variantes de MECP2, que afecta sobre todo a niñas. Tras unos primeros 6 a 18 meses aparentemente normales, la niña pierde el uso intencional de las manos y el lenguaje hablado y presenta alteración de la marcha, movimientos estereotipados de las manos, irregularidades respiratorias, desaceleración del crecimiento de la cabeza y con frecuencia epilepsia y escoliosis.
A quién afecta
Alrededor de 1 por cada 9.000 a 10.000 niñas nacidas vivas; es una de las causas genéticas más frecuentes de discapacidad intelectual grave en mujeres. Más del 95 % de los casos se deben a una variante nueva (de novo), por lo general en el cromosoma X paterno. Los varones afectados son raros y suelen tener una encefalopatía neonatal grave.
Causas
- Variantes patogénicas de MECP2 (Xq28), que codifica la proteína de unión a metil-CpG 2, en más del 95 % de los casos clásicos
- Variantes de CDKL5 o FOXG1 causan formas atípicas relacionadas
- Por lo general de novo; rara vez heredadas de una madre con inactivación favorable del X
Factores de riesgo
- Sexo femenino (los varones con variante de MECP2 por lo general no sobreviven a la lactancia o tienen un fenotipo distinto y grave)
- Antecedente familiar de una variante conocida de MECP2 (raro)
Fisiopatología
MeCP2 regula la expresión de muchos genes neuronales y es esencial para la maduración y el mantenimiento de las sinapsis. Su pérdida de función produce neuronas pequeñas y apiñadas con menor arborización dendrítica, sobre todo en la corteza, sin muerte neuronal. El crecimiento cerebral se enlentece y aparece microcefalia adquirida. La disfunción del tronco encefálico y autonómica explica las irregularidades respiratorias, y los circuitos motores anómalos causan distonía, apraxia y escoliosis. La inactivación aleatoria del X en las niñas explica la gravedad variable.
Clasificación
- Síndrome de Rett clásico (típico): cumple todos los criterios principales
- Formas atípicas (variantes): de crisis tempranas (CDKL5), congénita (FOXG1) y con lenguaje preservado
- Estadios clínicos: I estancamiento de inicio temprano (6–18 meses), II regresión rápida (1–4 años), III pseudoestacionario, IV deterioro motor tardío
Síntomas y signos
- Desarrollo temprano normal o casi normal, luego enlentecimiento y pérdida de habilidades adquiridas
- Pérdida del uso intencional de las manos, con estereotipias de retorcerlas, «lavarlas», aplaudir o llevarlas a la boca
- Pérdida del lenguaje hablado y aislamiento social parecido al autismo, con recuperación posterior del contacto visual (señalar con la mirada)
- Alteraciones de la marcha: marcha apráxica de base amplia o pérdida de la deambulación
- Desaceleración del crecimiento de la cabeza (microcefalia adquirida)
- Irregularidades respiratorias en vigilia: hiperventilación, apneas voluntarias, deglución de aire
- Crisis epilépticas, trastornos del sueño, bruxismo, manos y pies fríos y pequeños, estreñimiento y bajo crecimiento
Diagnóstico
- Clínico
- Diagnóstico clínico basado en un periodo de regresión seguido de recuperación o estabilización, más todos los criterios principales: pérdida parcial o total de las habilidades manuales intencionales, pérdida del lenguaje hablado, alteraciones de la marcha y movimientos estereotipados de las manos. La desaceleración del perímetro cefálico es un dato de apoyo.
- Pruebas
- El estudio genético de MECP2 confirma la mayoría de los casos (una prueba negativa no descarta el diagnóstico clínico); CDKL5 o FOXG1 si es atípico. EEG para las crisis; ECG para buscar QT prolongado; valoración nutricional y de la salud ósea.
- Imágenes
- La resonancia magnética cerebral suele ser normal o mostrar reducción inespecífica del volumen y se hace para descartar otras causas. Radiografía de columna para seguir la escoliosis.
Diagnóstico diferencial
- Trastorno del espectro autista
- Síndrome de Angelman
- Parálisis cerebral
- Lipofuscinosis ceroides neuronales y otros trastornos neurodegenerativos
- Espasmos infantiles (síndrome de West) y otras encefalopatías epilépticas
Objetivo del tratamiento
No tiene cura; la atención es multidisciplinaria y busca potenciar al máximo la comunicación y la movilidad, controlar las crisis y los problemas respiratorios, preservar la nutrición y prevenir las complicaciones ortopédicas y cardíacas.
Tratamiento
- Médico
- Medicamentos anticrisis para la epilepsia; la trofinetida es un medicamento dirigido a la enfermedad aprobado en algunos países.
- Rehabilitación
- Fisioterapia e hidroterapia para mantener la marcha, el equilibrio y la postura; férulas para las estereotipias de las manos.
- Rehabilitación
- Terapia ocupacional y del lenguaje con comunicación aumentativa (dispositivos de seguimiento ocular, tableros de imágenes).
- Médico
- Manejo médico del reflujo, el estreñimiento, los problemas de sueño y la agitación; evitar fármacos que prolongan el intervalo QT.
- Conservador
- Soporte nutricional (dieta hipercalórica, gastrostomía si la deglución no es segura) y cuidado de la salud ósea.
- Seguimiento
- Vigilancia: ECG periódico, crecimiento, columna (corsé o cirugía de la escoliosis) y apoyo a la familia.
Complicaciones
- Escoliosis que requiere corsé o cirugía de columna
- Epilepsia
- Desnutrición, disfagia y neumonía por aspiración
- Intervalo QT prolongado y muerte súbita inesperada
- Osteopenia y fracturas
- Reflujo gastroesofágico, estreñimiento y enfermedad de la vesícula biliar
Pronóstico
La mayoría de las niñas sobrevive hasta la adultez, muchas hasta la edad media, con discapacidad grave de por vida. La regresión se estabiliza después de la primera infancia y mejoran algo la comunicación y el contacto visual, pero la función motora a menudo declina más adelante.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué gen está mutado en la mayoría de los casos de síndrome de Rett?
MECP2 en el cromosoma X (Xq28), por lo general como variante de novo.
¿Cuál es el hallazgo clásico en las manos?
Pérdida del uso intencional de las manos con movimientos estereotipados en la línea media de retorcerlas o «lavarlas».
¿Cuál es la evolución típica en el tiempo?
Desarrollo aparentemente normal durante 6 a 18 meses y luego regresión del lenguaje y de las habilidades motoras.
¿Por qué se ve casi solo en niñas?
Es ligado al X; la mayoría de los varones afectados no sobrevive o tiene encefalopatía neonatal grave, mientras que la inactivación en mosaico del X permite sobrevivir a las niñas.
¿Qué examen cardíaco debe hacerse de forma periódica?
El ECG, porque el QT prolongado puede causar muerte súbita.
Enfermedades relacionadas
- Trastorno del espectro autista (TEA)
- Epilepsia y crisis epilépticas
- Parálisis cerebral
- Síndromes de Prader-Willi y Angelman (impronta genómica)
- Escoliosis
- Espasmos infantiles (síndrome de West)
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Rett syndrome (MedlinePlus Genetics (U.S. National Library of Medicine), 2024).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.