
Craniossinostose: manifestações orbitárias e oculares
Fusão precoce das suturas do crânio (Crouzon, Apert) gera órbitas rasas e olhos saltados, com risco de exposição, hipertensão intracraniana e estrabismo.
O que é
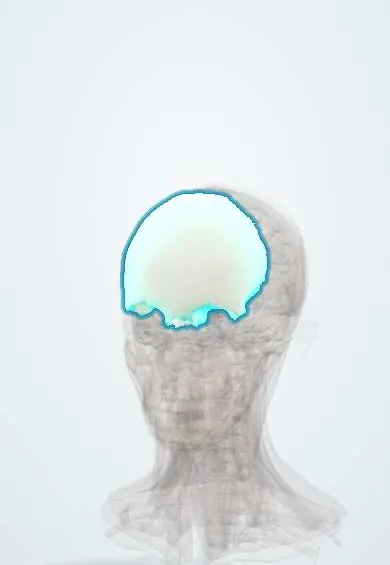
A craniossinostose é a fusão prematura de uma ou mais suturas do crânio. Formas sindrômicas, como as síndromes de Crouzon e Apert (mutações de FGFR2), causam órbitas rasas com proptose, olhos afastados e hipoplasia do terço médio da face. Os riscos oculares são exposição corneana, papiledema e atrofia óptica por hipertensão intracraniana, estrabismo em padrão V, erros refrativos e ambliopia.
Quem afeta
A craniossinostose afeta cerca de 1 a cada 2.000-2.500 nascimentos; as formas sindrômicas são minoria. As síndromes de Crouzon e Apert são raras e geralmente autossômicas dominantes, frequentemente por mutações novas.
Causas
- Sinostose não sindrômica de sutura única (a sagital é a mais comum)
- Síndrome de Crouzon: mutação de FGFR2 (com acantose nigricans na variante FGFR3)
- Síndrome de Apert: mutação de FGFR2 com sindactilia das mãos e dos pés
- Síndromes de Pfeiffer, Muenke e Saethre-Chotzen (FGFR1/2/3, TWIST1)
Fatores de risco
- História familiar
- Idade paterna avançada (mutações novas de FGFR2)
Fisiopatologia
A fusão prematura interrompe o crescimento através da sutura, com crescimento compensatório em outros pontos. Na sinostose coronal e sindrômica, o teto orbitário e o terço médio da face ficam retraídos, criando órbitas rasas e proptose. O crescimento restrito do crânio pode elevar a pressão intracraniana, causando papiledema e depois atrofia óptica. A exciclorrotação das órbitas e inserções musculares anômalas causam estrabismo em padrão V e aparente hiperfunção do oblíquo inferior.
Classificação
- Não sindrômica: sagital, metópica, coronal unilateral, lambdoide
- Sindrômica: Crouzon, Apert, Pfeiffer, Muenke, Saethre-Chotzen
Sintomas e sinais
- Formato anormal da cabeça
- Olhos saltados e afastados, pálpebras que podem não fechar
- Estrabismo, sobretudo exotropia em padrão V
- Cefaleia, vômitos ou atraso do desenvolvimento (hipertensão intracraniana)
- Problemas respiratórios durante o sono (hipoplasia do terço médio da face)
Diagnóstico
- Clínico
- Exame do formato do crânio, das suturas, da face e dos membros; exame ocular quanto a exposição, proptose, estrabismo, refração, ambliopia e discos ópticos em toda criança sindrômica.
- Exames
- Teste genético para mutações de FGFR e TWIST1; potenciais evocados visuais ou tomografia de coerência óptica do disco em crianças pequenas; polissonografia.
- Imagem
- TC de baixa dose com reconstrução 3D do crânio para confirmar a fusão das suturas e o formato das órbitas; ressonância magnética para hidrocefalia ou malformação de Chiari.
Diagnóstico diferencial
- Plagiocefalia posicional (deformacional)
- Microcefalia
- Oftalmopatia tireoidiana (proptose em adultos)
- Tumores orbitários
Objetivo do tratamento
Permitir o crescimento normal do cérebro, proteger os olhos e a visão e melhorar a função e a aparência; o cuidado é feito por equipe craniofacial.
Tratamento
- Cirúrgico
- Remodelação da calota craniana e avanço fronto-orbitário na primeira infância; avanço do terço médio da face (Le Fort III ou monobloco) para aprofundar as órbitas.
- Conservador
- Lubrificantes e câmaras úmidas para a exposição; óculos e oclusão para erro refrativo e ambliopia.
- Cirúrgico
- Tarsorrafia na exposição grave; cirurgia de estrabismo para padrão V e outros desvios.
- Acompanhamento
- Exames regulares do fundo de olho e da visão para papiledema e atrofia óptica durante toda a infância.
Complicações
- Ceratopatia de exposição e cicatriz corneana
- Atrofia óptica por hipertensão intracraniana crônica
- Ambliopia
- Luxação do globo
Prognóstico
Com cirurgia precoce e acompanhamento ocular, a maioria das crianças mantém boa visão; a perda visual geralmente decorre de hipertensão intracraniana ou exposição não tratadas.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual gene está mutado tanto na síndrome de Crouzon quanto na de Apert?
FGFR2.
Qual característica diferencia a síndrome de Apert da de Crouzon?
A sindactilia das mãos e dos pés.
Por que esses pacientes desenvolvem proptose?
Órbitas rasas por hipoplasia do terço médio da face e das órbitas.
Qual padrão de estrabismo é típico?
Exotropia em padrão V com aparente hiperfunção do oblíquo inferior.
Conexões
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Craniosynostosis (StatPearls Publishing (NCBI Bookshelf), 2025); Crouzon Syndrome (StatPearls Publishing (NCBI Bookshelf), 2025); Apert Syndrome (StatPearls Publishing (NCBI Bookshelf), 2025).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.