
Craneosinostosis: manifestaciones orbitarias y oculares
El cierre precoz de suturas del cráneo (Crouzon, Apert) deja órbitas poco profundas y ojos saltones, con riesgo de exposición, papiledema y estrabismo.
Qué es
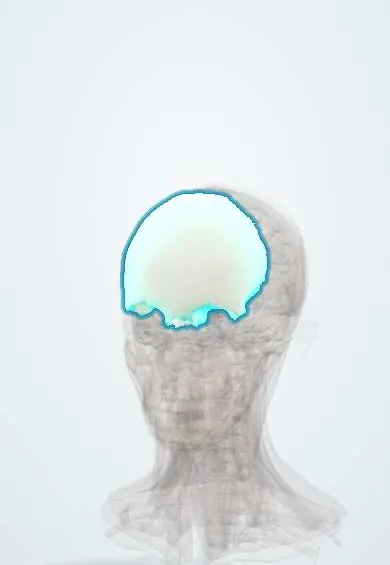
La craneosinostosis es la fusión prematura de suturas del cráneo. Las formas sindrómicas, como Crouzon y Apert (FGFR2), dan órbitas poco profundas con proptosis, hipertelorismo e hipoplasia mediofacial, con riesgo de exposición corneal, papiledema y atrofia óptica por hipertensión intracraneal, estrabismo en V y ambliopía.
A quién afecta
La craneosinostosis afecta a cerca de 1 de cada 2.000 a 2.500 nacimientos; las formas sindrómicas son minoría. Los síndromes de Crouzon y Apert son raros, suelen ser autosómicos dominantes y a menudo por mutaciones nuevas.
Causas
- Sinostosis no sindrómica de una sutura (la sagital es la más común)
- Síndrome de Crouzon: mutación de FGFR2 (con acantosis nigricans en la variante FGFR3)
- Síndrome de Apert: mutación de FGFR2 con sindactilia de manos y pies
- Síndromes de Pfeiffer, Muenke y Saethre-Chotzen (FGFR1/2/3, TWIST1)
Factores de riesgo
- Antecedente familiar
- Edad paterna avanzada (mutaciones nuevas de FGFR2)
Fisiopatología
La fusión prematura detiene el crecimiento a través de la sutura, con crecimiento compensatorio en otros sitios. En la sinostosis coronal y sindrómica, el techo orbitario y el tercio medio facial quedan retruidos, lo que crea órbitas poco profundas y proptosis. El crecimiento restringido del cráneo puede elevar la presión intracraneal y causar papiledema y luego atrofia óptica. La exciclorrotación de las órbitas y las inserciones musculares anómalas causan estrabismo en V e hiperfunción aparente del oblicuo inferior.
Clasificación
- No sindrómica: sagital, metópica, coronal unilateral, lambdoidea
- Sindrómica: Crouzon, Apert, Pfeiffer, Muenke, Saethre-Chotzen
Síntomas y signos
- Forma anormal de la cabeza
- Ojos saltones y separados, párpados que pueden no cerrar
- Estrabismo, sobre todo exotropía con patrón V
- Cefalea, vómito o retraso del desarrollo (hipertensión intracraneal)
- Problemas respiratorios durante el sueño (hipoplasia mediofacial)
Diagnóstico
- Clínico
- Examen de la forma del cráneo, las suturas, la cara y las extremidades; examen ocular de exposición, proptosis, estrabismo, refracción, ambliopía y discos ópticos en todo niño sindrómico.
- Pruebas
- Estudio genético de mutaciones de FGFR y TWIST1; potenciales evocados visuales o tomografía de coherencia óptica del disco en niños pequeños; polisomnografía.
- Imágenes
- TC de baja dosis con reconstrucción 3D del cráneo para confirmar la fusión de suturas y la forma orbitaria; resonancia magnética para hidrocefalia o malformación de Chiari.
Diagnóstico diferencial
- Plagiocefalia postural (deformacional)
- Microcefalia
- Orbitopatía tiroidea (proptosis en adultos)
- Tumores orbitarios
Forma rara de la cabeza u ojos saltones en un niño: ¿cuál es?
| Condición | Suturas | Ojos y órbitas | Pista clave |
|---|---|---|---|
| Craneosinostosis sindrómica (Crouzon, Apert) | Varias cerradas antes de tiempo, a menudo ambas coronales | Órbitas poco profundas, proptosis, ojos separados, estrabismo en V | Hipoplasia mediofacial; sindactilia en el Apert; mutación de FGFR2 |
| Sinostosis no sindrómica de una sutura | Una cerrada (la sagital es la más común) | Suelen ser normales; la coronal unilateral puede inclinar una órbita | La forma de la cabeza depende de la sutura cerrada |
| Plagiocefalia postural | Abiertas | Normales | Zona aplanada por la posición al acostarlo; mejora con cambios de posición |
| Orbitopatía tiroidea | Abiertas | Proptosis por músculos y grasa inflamados; retracción palpebral | Adultos con enfermedad tiroidea; no está presente desde el nacimiento |
Objetivo del tratamiento
Permitir el crecimiento normal del cerebro, proteger los ojos y la visión y mejorar la función y el aspecto; la atención se hace en un equipo craneofacial.
Tratamiento
- Quirúrgico
- Remodelación de la bóveda craneal y avance fronto-orbitario en la lactancia; avance del tercio medio (Le Fort III o monobloque) para dar profundidad a las órbitas.
- Conservador
- Lubricantes y cámaras húmedas para la exposición; gafas y oclusión para defectos refractivos y ambliopía.
- Quirúrgico
- Tarsorrafia en exposición grave; cirugía de estrabismo para el patrón V y otras desviaciones.
- Seguimiento
- Controles periódicos de fondo de ojo y visión durante toda la infancia por papiledema y atrofia óptica.
Complicaciones
- Queratopatía por exposición y cicatrices corneales
- Atrofia óptica por hipertensión intracraneal crónica
- Ambliopía
- Luxación del globo
Trampas frecuentes
- La proptosis del síndrome de Crouzon significa que los ojos son demasiado grandes: los ojos tienen tamaño normal pero las órbitas son poco profundas, y por eso el avance orbitario y mediofacial permite volver a cerrar los párpados
- Una visión normal en un control descarta la preocupación por hipertensión intracraneal: el papiledema puede ser silencioso en niños pequeños y la atrofia óptica es la principal causa de pérdida permanente, así que los controles de fondo de ojo siguen durante toda la infancia
- Una nuca aplanada en un lactante suele ser craneosinostosis: la plagiocefalia postural por la posición al acostarlo es mucho más frecuente y deja las suturas abiertas; la sinostosis lambdoidea verdadera es rara
- Los síndromes de Apert y Crouzon se distinguen por su gen: ambos suelen deberse a mutaciones de FGFR2; el Apert se reconoce clínicamente por la sindactilia de manos y pies
- El patrón V siempre indica una hiperfunción verdadera del oblicuo inferior: en la craneosinostosis suele ser aparente, por órbitas en exciclorrotación e inserciones musculares desplazadas, así que la cirugía se planea según la anatomía orbitaria
Pronóstico
Con cirugía temprana y seguimiento ocular, la mayoría de los niños conserva buena visión; la pérdida visual suele deberse a hipertensión intracraneal o exposición no tratadas.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Por qué los niños con síndrome de Crouzon tienen ojos saltones si el globo tiene tamaño normal?
El techo orbitario y el tercio medio facial no crecen hacia delante, así que las órbitas son demasiado poco profundas para ojos normales, que se desplazan hacia delante y pueden quedar sin cubrir por los párpados.
Un niño con síndrome de Apert presenta cefalea y discos ópticos edematosos. ¿Qué preocupa y por qué importa para la visión?
La hipertensión intracraneal por un cráneo pequeño para el cerebro en crecimiento. Sin tratamiento, el papiledema progresa a atrofia óptica, la principal causa de pérdida visual permanente en estos niños.
Un lactante con síndrome de Crouzon queda con un ojo por delante de los párpados tras llorar. ¿Qué es y cuál es el objetivo inmediato?
Luxación del globo: la órbita poco profunda deja que el ojo salga por delante de los párpados. El objetivo es reponerlo detrás de los párpados pronto y proteger la córnea; luego puede seguir tarsorrafia o avance orbitario.
¿Qué rasgo distingue el síndrome de Apert del de Crouzon y qué comparten?
El Apert tiene sindactilia de manos y pies. Ambos suelen deberse a mutaciones de FGFR2 y comparten órbitas poco profundas con proptosis e hipoplasia mediofacial.
¿Por qué el estrabismo en patrón V es frecuente en la craneosinostosis sindrómica?
Las órbitas están en exciclorrotación, así que las inserciones musculares y las poleas quedan en posiciones anómalas; los oblicuos inferiores parecen hiperfuncionar y los ojos divergen al mirar arriba.
En pediatría
Conexiones
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Craniosynostosis (StatPearls Publishing (NCBI Bookshelf), 2025); Crouzon Syndrome (StatPearls Publishing (NCBI Bookshelf), 2025); Apert Syndrome (StatPearls Publishing (NCBI Bookshelf), 2025).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.