Doença renal policística autossômica dominante !
A doença renal policística é uma doença hereditária em que muitos cistos com líquido crescem nos dois rins, muitas vezes levando à falência renal no adulto.
Atualizado 2026-10-30
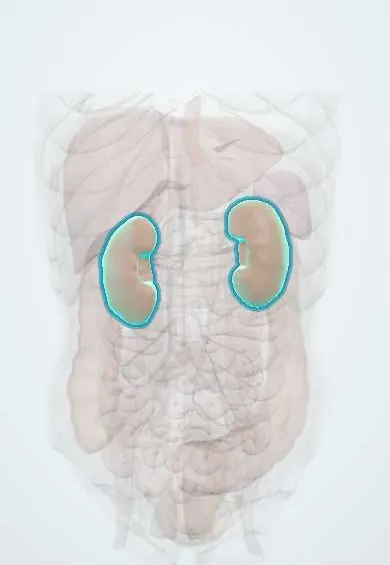
Estruturas envolvidas
Toque em uma para ver o que é e abri-la em 3D.
O que é
Doença hereditária em que muitos cistos cheios de líquido crescem nos dois rins e os aumentam, substituindo gradualmente o tecido normal e muitas vezes levando à falência renal na vida adulta.
Quem afeta
A doença renal hereditária mais comum e uma causa importante de falência renal no mundo, em todos os grupos étnicos. Os sintomas geralmente começam na vida adulta, embora os cistos possam ser vistos antes. O registro nacional de DRC da Colômbia contou 3.339 pacientes com DRPAD em 2015–2019, uma prevalência de período de 9,81 por 100.000, menor que a relatada na Europa e nos EUA.
Causas
- Mutação no PKD1 (cromossomo 16, policistina-1): a maioria dos casos, com doença mais precoce e mais grave
- Mutação no PKD2 (cromossomo 4, policistina-2): doença mais leve e falência renal mais tardia
- Herança autossômica dominante: cada filho de um genitor afetado tem 50% de chance; alguns casos são mutações novas
Fatores de risco
- História familiar da doença
- Mutação no PKD1, especialmente variantes truncantes (progressão mais rápida)
- Volume renal total grande para a idade
- Hipertensão precoce e eventos urológicos precoces (hematúria, infecções)
- Sexo masculino (progressão mais rápida)
Fisiopatologia
Policistinas defeituosas nos cílios primários das células tubulares alteram a sinalização do cálcio e elevam o AMP cíclico, que impulsiona o crescimento celular e a secreção de líquido para os cistos. Os cistos se expandem ao longo de décadas, comprimem os néfrons normais e ativam o sistema renina-angiotensina, causando hipertensão. A TFG muitas vezes se mantém normal até que os rins estejam muito aumentados, e então declina.
Classificação
- Pelo gene: PKD1 ou PKD2 (o teste genético nem sempre é necessário)
- Classes de imagem de Mayo (1A a 1E): o volume renal total ajustado à altura para a idade prediz a velocidade de progressão
Sintomas e sinais
- Dor no flanco ou nas costas por crescimento, sangramento ou infecção dos cistos
- Hematúria macroscópica (ruptura de cisto)
- Hipertensão, muitas vezes precoce e antes da queda da TFG
- Rins aumentados e palpáveis e sensação de plenitude abdominal
- Cálculos renais e infecções do trato urinário
- Noctúria por redução da capacidade de concentrar a urina
Diagnóstico
- Clínico
- Suspeita com história familiar, rins aumentados, hipertensão precoce ou hematúria. Em pessoas com história familiar, critérios ultrassonográficos baseados na idade para o número de cistos confirmam ou excluem o diagnóstico.
- Exames
- Creatinina e TFGe, exame de urina e albumina urinária. Teste genético para PKD1 e PKD2 quando a imagem é duvidosa, não há história familiar ou um parente está sendo avaliado como doador renal vivo.
- Imagem
- A ultrassonografia mostra muitos cistos bilaterais, rins aumentados e muitas vezes cistos hepáticos. RM ou TC medem o volume renal total para prever a progressão. A angiorressonância rastreia aneurismas intracranianos em quem tem história familiar de aneurisma ou hemorragia subaracnóidea.
Diagnóstico diferencial
- Cistos renais simples (comuns com a idade)
- Doença renal policística autossômica recessiva (lactentes e crianças)
- Doença cística renal adquirida na diálise de longa duração
- Esclerose tuberosa ou doença de von Hippel–Lindau
- Rim esponja medular
Objetivo do tratamento
Controlar a pressão arterial e as complicações, retardar o crescimento dos cistos e a perda de função em quem tem risco de progressão rápida, e planejar a tempo a terapia renal substitutiva.
Tratamento
- Clínico
- Controle rigoroso da pressão arterial, geralmente com inibidor da ECA ou bloqueador do receptor da angiotensina.
- Clínico
- Um antagonista do receptor V2 da vasopressina pode retardar o crescimento renal e o declínio da TFG em adultos com risco de progressão rápida; as provas hepáticas são monitoradas.
- Estilo de vida
- Ingestão abundante de água, dieta pobre em sal, peso saudável e evitar AINEs.
- Clínico
- Tratamento das complicações: controle da dor, antibióticos que penetram nos cistos para cistos infectados e manejo dos cálculos.
- Procedimento
- Aspiração e escleroterapia de alguns cistos grandes e dolorosos; diálise na falência renal.
- Cirúrgico
- Transplante renal; nefrectomia quando os rins são grandes demais para o enxerto ou causam problemas repetidos.
Complicações
- Falência renal, muitas vezes na meia-idade
- Aneurisma sacular intracraniano com hemorragia subaracnóidea
- Doença hepática policística
- Infecção de cisto, hemorragia de cisto e cálculos renais
- Prolapso da valva mitral
- Divertículos colônicos e hérnias da parede abdominal
Prognóstico
A progressão varia muito. Muitas pessoas com mutações no PKD1 chegam à falência renal na meia-idade, enquanto a doença por PKD2 é mais leve; o controle da pressão arterial e o tratamento direcionado podem retardar o declínio.
Prevenção
- Rastreamento familiar e aconselhamento genético
- Detecção e controle precoces da hipertensão
- Rastreamento de aneurismas em pessoas de maior risco
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Quais dois genes causam a doença renal policística autossômica dominante, e qual causa doença mais grave?
PKD1 (policistina-1) e PKD2 (policistina-2); o PKD1 causa doença mais precoce e mais grave.
Qual lesão intracraniana está associada à DRPAD?
Aneurismas saculares (em “baga”), que podem romper e causar hemorragia subaracnóidea.
Qual órgão fora do rim apresenta cistos com mais frequência na DRPAD?
O fígado (doença hepática policística).
Qual classe de medicamentos pode retardar o crescimento renal na DRPAD rapidamente progressiva?
Os antagonistas do receptor V2 da vasopressina.
Qual é o exame de imagem de primeira linha para diagnosticar DRPAD em adulto em risco?
A ultrassonografia renal, interpretada com critérios baseados na idade para o número de cistos.
Doenças relacionadas
- Doença renal crônica
- Hipertensão arterial
- Hemorragia subaracnóidea
- Cálculos renais (urolitíase)
- Pielonefrite aguda
- Doença diverticular e diverticulite
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Autosomal Dominant Polycystic Kidney Disease (StatPearls (NCBI Bookshelf), 2024); Autosomal dominant polycystic kidney disease in Colombia (BMC nephrology, 2023) · adaptado, CC BY 4.0.
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.