
Charcot-Marie-Tooth-Krankheit
Eine erbliche Nervenkrankheit, die Füße, Beine und Hände langsam schwächt und dünner macht, oft mit Hohlfuß und Mühe, die Zehen anzuheben.
Was es ist
Eine Gruppe erblicher peripherer Neuropathien (hereditäre motorische und sensible Neuropathien), die das Myelin oder die Axone langer peripherer Nerven schädigen. Sie verursacht eine langsam fortschreitende distale Schwäche und Atrophie, die an Füßen und Unterschenkeln beginnt, Fußdeformitäten und einen leichten Sensibilitätsverlust. Sie ist die häufigste erbliche Erkrankung der peripheren Nerven.
In 3D ansehen
Wen es betrifft
Betrifft weltweit etwa 1 von 2.500 Menschen in allen Bevölkerungen. Die Symptome beginnen meist in der Kindheit, Jugend oder im frühen Erwachsenenalter. Lateinamerikanische Kohorten zeigen dieselben Hauptgene (am häufigsten PMP22-Duplikation); die genetische Bestätigung ist in vielen Regionen eingeschränkt, daher wird die Diagnose oft klinisch und elektrophysiologisch gestellt.
Ursachen
- Varianten in Dutzenden von Genen; PMP22, MPZ, MFN2 und GJB1 erklären die meisten genetisch bestätigten Fälle
- CMT1A (die häufigste Form): Duplikation des PMP22-Gens auf Chromosom 17, die eine Demyelinisierung verursacht
- CMT2: axonale Formen, oft durch MFN2-Varianten
- CMTX: X-chromosomale Formen, meist GJB1 (Connexin 32)
- Der Erbgang kann autosomal-dominant (am häufigsten), autosomal-rezessiv oder X-chromosomal sein; manche Fälle sind Neumutationen
Risikofaktoren
- Betroffener Elternteil oder Verwandter
- Männliches Geschlecht bei X-chromosomalen Formen
- Neurotoxische Medikamente (z. B. Vincristin) können eine bestehende CMT stark verschlechtern
Pathophysiologie
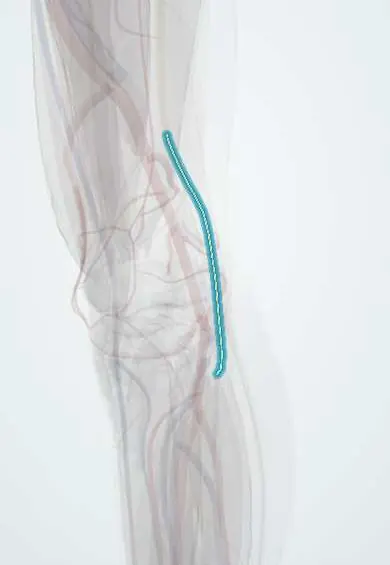
Fehlerhafte Myelinproteine (demyelinisierende Typen) oder Proteine des axonalen Transports und der Mitochondrien (axonale Typen) lassen die längsten Nerven zuerst versagen. Der Nervus fibularis communis und seine Äste sind früh betroffen, sodass die Fußheber und -pronatoren (Musculus tibialis anterior, Musculi fibulares) schwächer werden, während die Plantarflexoren relativ verschont bleiben. Dieses muskuläre Ungleichgewicht zieht den Fuß in einen Hohlfuß mit Hammerzehen. Bei demyelinisierenden Formen machen wiederholte De- und Remyelinisierung die Nerven dick und die Leitung gleichmäßig langsam.
Einteilung
- CMT1: demyelinisierend, autosomal-dominant, langsame Nervenleitgeschwindigkeiten (CMT1A = PMP22-Duplikation)
- CMT2: axonal, normale oder fast normale Geschwindigkeiten mit niedrigen Amplituden
- CMTX: X-chromosomal
- CMT4: autosomal-rezessiv, meist schwerer und früher
- Intermediäre Formen; verwandte Entität: hereditäre Neuropathie mit Neigung zu Druckläsionen (PMP22-Deletion)
Symptome und Zeichen
- Fußheberschwäche mit Steppergang, Stolpern und häufigen Sprunggelenksdistorsionen
- Hohlfuß (Pes cavus) und Hammerzehen
- Distale Atrophie der Beinmuskulatur mit dem Bild einer „umgekehrten Sektflasche“ oder von „Storchenbeinen“
- Später Schwäche und Atrophie der Handmuskeln
- Abgeschwächte oder fehlende Achillessehnenreflexe und leichter distaler Sensibilitätsverlust
- Kalte Füße, Krämpfe und bei manchen Formen Tremor oder Skoliose
Diagnose
- Klinisch
- Zu vermuten bei einer Person mit langsam fortschreitender, symmetrischer distaler Schwäche und Atrophie, Hohlfuß, Areflexie und positiver Familienanamnese. Die Untersuchung von Angehörigen deckt oft leichte, nicht diagnostizierte Fälle auf.
- Untersuchungen
- Nervenleitungsstudien unterscheiden demyelinisierende Formen (gleichmäßig verlangsamte Geschwindigkeiten, z. B. unter 38 m/s am Arm) von axonalen Formen (niedrige Amplituden). Die genetische Untersuchung bestätigt den Typ, bei demyelinisierenden Fällen beginnend mit der PMP22-Duplikation, danach Multigen-Panels. Eine Nervenbiopsie ist selten nötig.
- Bildgebung
- Für die Diagnose nicht erforderlich. Röntgenaufnahmen von Fuß und Wirbelsäule beurteilen Deformität und Skoliose; die MRT der Beinmuskulatur kann das Muster des fettigen Umbaus zeigen.
Differenzialdiagnose
- Chronische inflammatorische demyelinisierende Polyneuropathie (ungleichmäßige Verlangsamung, behandelbar)
- Erworbene Polyneuropathien (Diabetes, Alkohol, Vitamin-B12-Mangel, Toxine)
- Friedreich-Ataxie
- Distale Myopathien
- Spinale Muskelatrophie und andere Motoneuronerkrankungen
- Isolierte Läsion des Nervus fibularis communis
Behandlungsziel
Es gibt keine Heilung; die Ziele sind, die Gehfähigkeit und Selbstständigkeit zu erhalten, Fußdeformitäten zu korrigieren und zu verhindern, die Füße zu schützen und nervenschädigende Medikamente zu vermeiden.
Behandlung
- Konservativ
- Physiotherapie mit Dehnung und mäßigem Krafttraining sowie Unterschenkel-Fuß-Orthesen bei Fußheberschwäche; angepasstes Schuhwerk und Ergotherapie für die Handfunktion.
- Operativ
- Orthopädische Chirurgie (Sehnentransfers, Osteotomien, Arthrodesen) bei fixierter oder schmerzhafter Fußdeformität; Wirbelsäulenchirurgie bei schwerer Skoliose.
- Medikamentös
- Behandlung neuropathischer Schmerzen und Krämpfe; Vermeidung neurotoxischer Medikamente wie Vincristin; genetische Beratung der Familie.
- Verlaufskontrolle
- Regelmäßige Überprüfung von Kraft, Gang, Füßen und Haut, Stürzen und Wirbelsäule; tägliche Fußinspektion, um schmerzlose Ulzera zu erkennen.
Komplikationen
- Stürze und Sprunggelenksfrakturen
- Fixierte Fußdeformität und chronischer Schmerz
- Fußulzera und Infektionen
- Skoliose
- Handschwäche, die feinmotorische Tätigkeiten einschränkt
Prognose
Eine langsam fortschreitende Erkrankung mit stark unterschiedlichem Schweregrad, selbst innerhalb einer Familie. Die meisten Betroffenen bleiben gehfähig, manchmal mit Orthesen, und die Lebenserwartung ist meist normal.
Vorbeugung
- Eine Primärprävention gibt es nicht
- Die genetische Beratung hilft Familien, den Erbgang und reproduktive Optionen zu verstehen
- Die Vermeidung neurotoxischer Medikamente verhindert plötzliche Verschlechterungen
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Was ist die häufigste genetische Ursache der Charcot-Marie-Tooth-Krankheit?
Die Duplikation des PMP22-Gens auf Chromosom 17 (CMT1A), autosomal-dominant vererbt.
Was sind die klassischen Untersuchungsbefunde?
Hohlfuß mit Hammerzehen, Fußheberschwäche mit Steppergang, distale Beinatrophie („umgekehrte Sektflasche“) und fehlende Achillessehnenreflexe.
Welcher Nerv ist früh betroffen und erklärt die Fußheberschwäche?
Der Nervus fibularis communis, der die Fußheber und -pronatoren versorgt.
Wie unterscheiden Nervenleitungsstudien CMT1 von CMT2?
CMT1 (demyelinisierend) hat gleichmäßig verlangsamte Geschwindigkeiten; CMT2 (axonal) hat fast normale Geschwindigkeiten mit verminderten Amplituden.
Welches Chemotherapeutikum kann eine CMT stark verschlechtern?
Vincristin.
Verwandte Erkrankungen
- Periphere Neuropathie (diabetisch und andere)
- Chronische inflammatorische demyelinisierende Polyneuropathie (CIDP)
- Friedreich-Ataxie
- Läsion des N. fibularis communis (Peronäusläsion)
- Spinale Muskelatrophie
- Diabetisches Fußsyndrom
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Charcot-Marie-Tooth disease: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.