Enfermedad de Charcot-Marie-Tooth !
Enfermedad hereditaria de los nervios que debilita y adelgaza poco a poco pies, piernas y manos, a menudo con pie cavo y dificultad para alzar la punta del pie.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
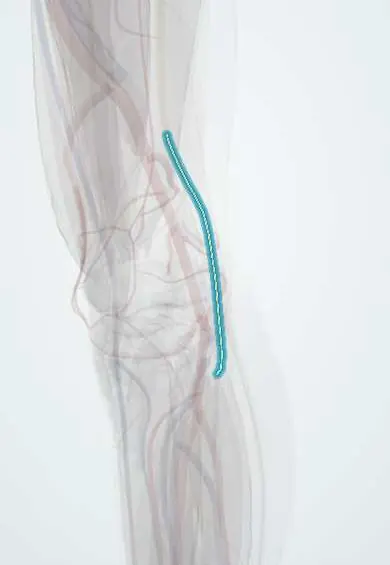
- Nervio peroneo común
- Nervio tibial
- Nervio peroneo profundo
- Nervio peroneo superficial
- Nervio ciático
- Tibial anterior
- Peroneo largo
- Peroneo corto
- Gastrocnemio (cabeza interna)
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Conducción del impulso y mielina
- Nervio periférico: endoneuro, perineuro, epineuro; mielina
Qué es
Grupo de neuropatías periféricas hereditarias (neuropatías hereditarias sensitivo-motoras) que dañan la mielina o los axones de los nervios periféricos largos. Causa debilidad y atrofia distal lentamente progresivas que empiezan en pies y piernas, deformidades del pie y leve pérdida sensitiva. Es el trastorno hereditario más común de los nervios periféricos.
A quién afecta
Afecta a cerca de 1 de cada 2.500 personas en el mundo, en todas las poblaciones. Los síntomas suelen comenzar en la infancia, la adolescencia o la adultez temprana. Las cohortes latinoamericanas muestran los mismos genes principales (con mayor frecuencia la duplicación de PMP22); la confirmación genética es limitada en muchas regiones, por lo que el diagnóstico suele ser clínico y electrofisiológico.
Causas
- Variantes en decenas de genes; PMP22, MPZ, MFN2 y GJB1 explican la mayoría de los casos con confirmación genética
- CMT1A (la forma más común): duplicación del gen PMP22 en el cromosoma 17, que causa desmielinización
- CMT2: formas axonales, a menudo por variantes de MFN2
- CMTX: formas ligadas al X, sobre todo GJB1 (conexina 32)
- La herencia puede ser autosómica dominante (la más común), autosómica recesiva o ligada al X; algunos casos son variantes nuevas
Factores de riesgo
- Padre, madre u otro familiar afectado
- Sexo masculino en las formas ligadas al X
- Los fármacos neurotóxicos (p. ej., vincristina) pueden empeorar gravemente una CMT existente
Fisiopatología
Las proteínas defectuosas de la mielina (tipos desmielinizantes) o del transporte axonal y de las mitocondrias (tipos axonales) hacen que los nervios más largos fallen primero. El nervio peroneo común y sus ramas se afectan temprano, por lo que se debilitan los dorsiflexores y everсores del tobillo (tibial anterior, músculos peroneos) mientras los flexores plantares se conservan relativamente. Este desequilibrio muscular lleva el pie a un arco alto con dedos en martillo. En las formas desmielinizantes, la desmielinización y remielinización repetidas engrosan los nervios y enlentecen la conducción de forma uniforme.
Clasificación
- CMT1: desmielinizante, autosómica dominante, velocidades de conducción lentas (CMT1A = duplicación de PMP22)
- CMT2: axonal, velocidades normales o casi normales con amplitudes bajas
- CMTX: ligada al X
- CMT4: autosómica recesiva, por lo general más grave y precoz
- Formas intermedias; entidad relacionada: neuropatía hereditaria con susceptibilidad a parálisis por presión (deleción de PMP22)
Síntomas y signos
- Pie caído con marcha en estepaje, tropiezos y esguinces de tobillo frecuentes
- Pie cavo (arco alto) y dedos en martillo
- Atrofia de los músculos distales de la pierna con aspecto de «botella de champaña invertida» o «piernas de cigüeña»
- Más tarde, debilidad y atrofia de los músculos de las manos
- Reflejos aquilianos disminuidos o ausentes y leve pérdida distal de la sensibilidad
- Pies fríos, calambres y, en algunas formas, temblor o escoliosis
Diagnóstico
- Clínico
- Se sospecha en una persona con debilidad y atrofia distales simétricas y lentamente progresivas, pie cavo, arreflexia y antecedente familiar. Examinar a los familiares a menudo revela casos leves no diagnosticados.
- Pruebas
- Los estudios de conducción nerviosa separan las formas desmielinizantes (velocidades uniformemente lentas, p. ej., menores de 38 m/s en el brazo) de las axonales (amplitudes bajas). Las pruebas genéticas confirman el tipo, empezando por la duplicación de PMP22 en los casos desmielinizantes y luego con paneles multigénicos. La biopsia de nervio rara vez se necesita.
- Imágenes
- No se requiere para el diagnóstico. Las radiografías de pie y columna valoran la deformidad y la escoliosis; la resonancia magnética de los músculos de la pierna puede mostrar el patrón de reemplazo graso.
Diagnóstico diferencial
- Polineuropatía desmielinizante inflamatoria crónica (enlentecimiento no uniforme, tratable)
- Polineuropatías adquiridas (diabetes, alcohol, déficit de vitamina B12, tóxicos)
- Ataxia de Friedreich
- Miopatías distales
- Atrofia muscular espinal y otras enfermedades de motoneurona
- Lesión aislada del nervio peroneo común
Objetivo del tratamiento
No hay cura; los objetivos son mantener a la persona caminando e independiente, corregir y prevenir la deformidad del pie, proteger los pies y evitar fármacos que dañan los nervios.
Tratamiento
- Conservador
- Fisioterapia con estiramientos y fortalecimiento moderado, y órtesis tobillo-pie para el pie caído; calzado adaptado y terapia ocupacional para la función de las manos.
- Quirúrgico
- Cirugía ortopédica (transferencias tendinosas, osteotomías, artrodesis) para la deformidad del pie fija o dolorosa; cirugía de columna para la escoliosis grave.
- Médico
- Tratamiento del dolor neuropático y de los calambres; evitar medicamentos neurotóxicos como la vincristina; asesoría genética para la familia.
- Seguimiento
- Revisión periódica de fuerza, marcha, pies y piel, caídas y columna; inspección diaria de los pies para detectar úlceras indoloras.
Complicaciones
- Caídas y fracturas de tobillo
- Deformidad fija del pie y dolor crónico
- Úlceras e infecciones del pie
- Escoliosis
- Debilidad de las manos que limita las tareas finas
Pronóstico
Enfermedad lentamente progresiva con gran variación en la gravedad, incluso dentro de una misma familia. La mayoría de las personas conserva la marcha, a veces con órtesis, y la esperanza de vida suele ser normal.
Prevención
- No existe prevención primaria
- La asesoría genética ayuda a las familias a entender la herencia y las opciones reproductivas
- Evitar fármacos neurotóxicos previene empeoramientos bruscos
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Cuál es la causa genética más común de la enfermedad de Charcot-Marie-Tooth?
La duplicación del gen PMP22 en el cromosoma 17 (CMT1A), con herencia autosómica dominante.
¿Cuáles son los hallazgos clásicos del examen físico?
Pie cavo con dedos en martillo, pie caído con marcha en estepaje, atrofia distal de las piernas (piernas en botella de champaña invertida) y reflejos aquilianos ausentes.
¿Qué nervio se afecta temprano y explica el pie caído?
El nervio peroneo común, que inerva los dorsiflexores y eversores del tobillo.
¿Cómo separan los estudios de conducción la CMT1 de la CMT2?
La CMT1 (desmielinizante) tiene velocidades uniformemente lentas; la CMT2 (axonal) tiene velocidades casi normales con amplitudes reducidas.
¿Qué medicamento de quimioterapia puede causar un empeoramiento grave en la CMT?
La vincristina.
Enfermedades relacionadas
- Neuropatía periférica (diabética y de otras causas)
- Polineuropatía desmielinizante inflamatoria crónica (PDIC)
- Ataxia de Friedreich
- Lesión del nervio peroneo (fibular) común
- Atrofia muscular espinal
- Pie diabético
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Charcot-Marie-Tooth disease: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.