
Weichteilsarkome (Liposarkom, Leiomyosarkom, Rhabdomyosarkom)
Seltene Krebsarten von Fett, Muskel und anderem Bindegewebe; meist ein schmerzloser, tief im Oberschenkel liegender Knoten, der weiter wächst.
Was es ist
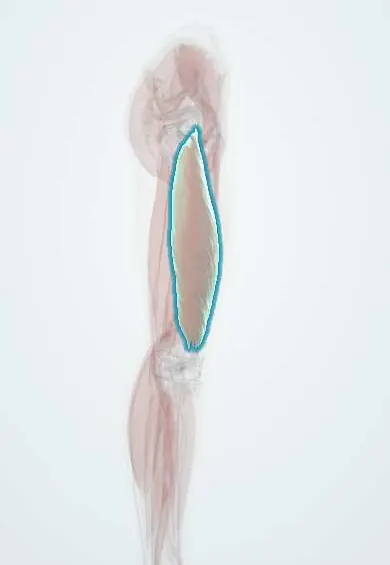
Eine Gruppe von mehr als 50 bösartigen Tumoren, die von mesenchymalem Gewebe ausgehen, etwa Fett (Liposarkom), glatter Muskulatur (Leiomyosarkom), Skelettmuskulatur (Rhabdomyosarkom), Bindegewebe und Nervenscheiden. Sie zeigen sich meist als tiefe Raumforderung an einer Extremität, am häufigsten am Oberschenkel, und metastasieren vor allem hämatogen in die Lunge.
Wen es betrifft
Selten, unter 1 % der Krebserkrankungen bei Erwachsenen. Etwa 45 % entstehen an den Extremitäten, viele der übrigen in Abdomen und Retroperitoneum, am Rumpf sowie im Kopf-Hals-Bereich. Liposarkom und undifferenziertes pleomorphes Sarkom sind bei Erwachsenen häufig, das Leiomyosarkom in Uterus und Retroperitoneum, und das Rhabdomyosarkom ist das häufigste Weichteilsarkom bei Kindern. In Kolumbien sind Verzögerungen bei der Überweisung eines „Knotens“ an ein Sarkomzentrum ein anerkanntes Problem.
Ursachen
- Die meisten Fälle entstehen ohne bekannte Ursache
- Frühere Bestrahlung der Region, oft Jahre zuvor
- Erbliche Syndrome: Li-Fraumeni (TP53), Neurofibromatose Typ 1 (maligner Nervenscheidentumor) und hereditäres Retinoblastom (RB1)
- Chronisches Lymphödem (Lymphangiosarkom, zum Beispiel nach Brustkrebsoperation)
- Chemische Expositionen wie Vinylchlorid, Thoriumdioxid und Arsen (Angiosarkom der Leber)
Risikofaktoren
- Frühere Strahlentherapie
- Familienanamnese, die auf ein Li-Fraumeni-Syndrom hinweist
- Neurofibromatose Typ 1
- Langjähriges Lymphödem
- Kindesalter (Rhabdomyosarkom) oder höheres Alter (die meisten Erwachsenentypen)
Pathophysiologie
Maligne mesenchymale Zellen wachsen entlang der Faszienebenen, verdrängen die Muskulatur und bilden eine Pseudokapsel, die mikroskopische Tumorausläufer enthält; deshalb führt das Ausschälen des Knotens zu Lokalrezidiven. Viele Subtypen tragen charakteristische chromosomale Translokationen (zum Beispiel beim Synovialsarkom, myxoiden Liposarkom und alveolären Rhabdomyosarkom) oder Genamplifikationen wie MDM2 beim gut differenzierten und dedifferenzierten Liposarkom. Die Ausbreitung erfolgt vor allem hämatogen in die Lunge; ein Lymphknotenbefall ist außer bei wenigen Subtypen selten.
Einteilung
- Nach Ursprungsgewebe: Liposarkom, Leiomyosarkom, Rhabdomyosarkom (embryonal, alveolär, pleomorph), Synovialsarkom, undifferenziertes pleomorphes Sarkom, maligner peripherer Nervenscheidentumor und andere
- Histologischer Grad 1–3 (Differenzierung, Mitosezahl und Nekrose)
- TNM-Staging nach Größe, Tiefe, Grad, Lymphknoten und Metastasen
- Nach Lokalisation: Extremitäten und Rumpf, retroperitoneal, viszeral, Kopf und Hals
Symptome und Zeichen
- Schmerzloser, wachsender Knoten, oft unterhalb der Faszie
- Schmerz oder Schwellung erst, wenn die Raumforderung auf Nerven oder Gefäße drückt
- Völlegefühl oder unbestimmte Bauchschmerzen bei retroperitonealen Tumoren, die sehr groß werden können
- Bei Kindern mit Rhabdomyosarkom: Raumforderung im Kopf-Hals-Bereich, in der Orbita oder im Urogenitaltrakt
- Husten oder Atemnot nur bei Lungenmetastasen
Diagnose
- Klinisch
- Jeder tiefe, große oder wachsende Weichteilknoten gilt bis zum Beweis des Gegenteils als mögliches Sarkom und wird vor jeder Operation an ein Sarkomteam überwiesen. Eine ungeplante Exzision („Whoops“-Operation) kontaminiert die Gewebeschichten und verschlechtert die Ergebnisse.
- Untersuchungen
- Bildgesteuerte Stanzbiopsie, so geplant, dass der Stichkanal bei der Operation mitentfernt werden kann, mit Begutachtung durch eine erfahrene Pathologie mittels Immunhistochemie und molekularer Tests (zum Beispiel MDM2-Amplifikation oder spezifische Translokationen). Der Grad wird an der Biopsie bestimmt.
- Bildgebung
- MRT des Primärherds zur Bestimmung von Größe, Tiefe und Beziehung zu Nerven und Gefäßen; CT des Thorax zur Suche nach Lungenmetastasen; CT von Abdomen und Becken bei retroperitonealen Tumoren; PET-CT in ausgewählten Fällen.
Differenzialdiagnose
- Lipom und andere gutartige Weichteiltumoren
- Hämatom, besonders bei Patienten unter Antikoagulation
- Abszess
- Knochensarkom mit Weichteilausdehnung (Osteosarkom, Ewing-Sarkom)
- Lymphom oder Karzinommetastase im Weichgewebe
- Myositis ossificans
Behandlungsziel
Den Tumor vollständig mit weitem Sicherheitsabstand entfernen, dabei die Extremität und ihre Funktion erhalten und das Risiko lokaler und systemischer Rezidive senken.
Behandlung
- Operativ
- Weite Exzision mit einer Manschette aus gesundem Gewebe, in den meisten Fällen extremitätenerhaltend; die Amputation bleibt Tumoren vorbehalten, die sich anders nicht entfernen lassen.
- Eingriff
- Strahlentherapie vor oder nach der Operation bei hochgradigen, großen oder tiefen Tumoren oder bei knappen Rändern, um Lokalrezidive zu verringern.
- Medikamentös
- Chemotherapie (anthrazyklinbasiert, manchmal mit Ifosfamid) bei fortgeschrittener oder metastasierter Erkrankung und ausgewählten Hochrisikotumoren; beim Rhabdomyosarkom im Kindesalter ist eine Mehrfachchemotherapie Standard. Manche Subtypen sprechen auf zielgerichtete Medikamente an.
- Verlaufskontrolle
- Nachsorge mit klinischer Untersuchung, Bildgebung der Operationsregion und des Thorax, am intensivsten in den ersten Jahren; Rehabilitation der Extremitätenfunktion.
Komplikationen
- Lokalrezidiv, wahrscheinlicher nach ungeplanter oder marginaler Exzision
- Lungenmetastasen
- Wundkomplikationen und Fibrose nach Strahlentherapie und Operation
- Verlust der Extremitätenfunktion oder Amputation
- Kardiotoxizität durch Anthrazykline
Prognose
Kleine, oberflächliche, niedriggradige Tumoren werden oft allein durch die Operation geheilt. Große, tiefe, hochgradige Tumoren, ein Alter über 60 Jahre und positive Ränder bedeuten ein höheres Risiko für Lungenmetastasen und Tod; die Resektion einiger weniger Lungenmetastasen kann bei ausgewählten Patienten dennoch ein langes Überleben ermöglichen.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Wo treten Weichteilsarkome bei Erwachsenen am häufigsten auf?
An den Extremitäten, besonders am Oberschenkel.
Wohin metastasieren Weichteilsarkome am häufigsten?
In die Lunge, über den Blutweg.
Wie sollte eine tiefe Weichteilraumforderung über 5 cm abgeklärt werden?
Mit MRT und einer von einem Sarkomteam geplanten bildgesteuerten Stanzbiopsie vor jeder Exzision.
Welches ist das häufigste Weichteilsarkom bei Kindern?
Das Rhabdomyosarkom.
Welche erblichen Syndrome prädisponieren für Weichteilsarkome?
Unter anderem das Li-Fraumeni-Syndrom (TP53) und die Neurofibromatose Typ 1.
Arzneimittel bei dieser Krankheit
Verwandte Erkrankungen
- Osteosarkom
- Ewing-Sarkom
- Kaposi-Sarkom
- Neurofibromatose (Typ 1 und 2)
- Gastrointestinaler Stromatumor (GIST)
- Lymphödem
- Retinoblastom
- Lungenkrebs (Bronchialkarzinom)
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Soft Tissue Sarcoma Treatment (PDQ®)–Health Professional Version (National Cancer Institute, 2025).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.