
Sarcomas de partes moles (lipossarcoma, leiomiossarcoma, rabdomiossarcoma)
Cânceres raros de gordura, músculo e outros tecidos conjuntivos; mais frequentemente um caroço indolor e profundo na coxa que não para de crescer.
O que é
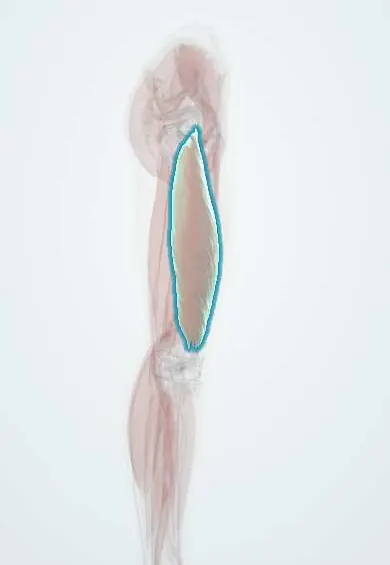
Grupo de mais de 50 tumores malignos originados de tecido mesenquimal, como gordura (lipossarcoma), músculo liso (leiomiossarcoma), músculo esquelético (rabdomiossarcoma), tecido fibroso e bainhas nervosas. Geralmente se apresentam como massa profunda num membro, mais frequentemente a coxa, e disseminam-se principalmente por via sanguínea para os pulmões.
Quem afeta
Raros, menos de 1% dos cânceres do adulto. Cerca de 45% surgem nos membros, e muitos dos demais no abdome e no retroperitônio, no tronco e na cabeça e pescoço. O lipossarcoma e o sarcoma pleomórfico indiferenciado são frequentes em adultos, o leiomiossarcoma no útero e no retroperitônio, e o rabdomiossarcoma é o sarcoma de partes moles mais comum em crianças. Na Colômbia, a demora no encaminhamento de um «caroço» a um centro de sarcomas é um problema reconhecido.
Causas
- A maioria dos casos surge sem causa conhecida
- Radioterapia prévia na região, muitas vezes anos antes
- Síndromes hereditárias: Li–Fraumeni (TP53), neurofibromatose tipo 1 (tumor maligno da bainha nervosa) e retinoblastoma hereditário (RB1)
- Linfedema crônico (linfangiossarcoma, por exemplo após cirurgia de câncer de mama)
- Exposições químicas, como cloreto de vinila, dióxido de tório e arsênio (angiossarcoma hepático)
Fatores de risco
- Radioterapia prévia
- História familiar sugestiva de síndrome de Li–Fraumeni
- Neurofibromatose tipo 1
- Linfedema de longa data
- Infância (rabdomiossarcoma) ou idade avançada (a maioria dos tipos do adulto)
Fisiopatologia
As células mesenquimais malignas crescem ao longo dos planos fasciais, afastando o músculo e formando uma pseudocápsula que contém extensões tumorais microscópicas; por isso, a enucleação do nódulo causa recidiva local. Muitos subtipos apresentam translocações cromossômicas características (por exemplo, no sarcoma sinovial, no lipossarcoma mixoide e no rabdomiossarcoma alveolar) ou amplificações gênicas, como a de MDM2 no lipossarcoma bem diferenciado e no desdiferenciado. A disseminação é principalmente hematogênica para os pulmões; a disseminação linfonodal é incomum, exceto em alguns subtipos.
Classificação
- Pelo tecido de origem: lipossarcoma, leiomiossarcoma, rabdomiossarcoma (embrionário, alveolar, pleomórfico), sarcoma sinovial, sarcoma pleomórfico indiferenciado, tumor maligno da bainha de nervo periférico e outros
- Grau histológico 1–3 (diferenciação, contagem mitótica e necrose)
- Estadiamento TNM por tamanho, profundidade, grau, linfonodos e metástases
- Pela localização: membros e tronco, retroperitoneal, visceral, cabeça e pescoço
Sintomas e sinais
- Nódulo indolor e em crescimento, frequentemente profundo à fáscia
- Dor ou inchaço apenas quando a massa comprime nervos ou vasos
- Plenitude abdominal ou dor vaga nos tumores retroperitoneais, que podem ficar muito grandes
- Em crianças com rabdomiossarcoma: massa na cabeça e pescoço, na órbita ou no trato geniturinário
- Tosse ou falta de ar apenas com metástases pulmonares
Diagnóstico
- Clínico
- Todo nódulo de partes moles profundo, grande ou em crescimento é tratado como possível sarcoma até prova em contrário e encaminhado a uma equipe de sarcomas antes de qualquer cirurgia. Uma excisão não planejada (a cirurgia «whoops») contamina os planos teciduais e piora os resultados.
- Exames
- Biópsia por agulha grossa guiada por imagem, planejada para que o trajeto possa ser removido na cirurgia, com revisão por patologista experiente com imuno-histoquímica e testes moleculares (por exemplo, amplificação de MDM2 ou translocações específicas). O grau é definido na biópsia.
- Imagem
- RM do sítio primário para definir tamanho, profundidade e relação com nervos e vasos; TC de tórax para pesquisar metástases pulmonares; TC de abdome e pelve nos tumores retroperitoneais; PET-TC em casos selecionados.
Diagnóstico diferencial
- Lipoma e outros tumores benignos de partes moles
- Hematoma, especialmente em paciente em uso de anticoagulantes
- Abscesso
- Sarcoma ósseo com extensão para partes moles (osteossarcoma, sarcoma de Ewing)
- Linfoma ou metástase de carcinoma em partes moles
- Miosite ossificante
Objetivo do tratamento
Remover completamente o tumor com margem ampla, preservando o membro e sua função, e reduzir o risco de recidiva local e a distância.
Tratamento
- Cirúrgico
- Excisão ampla com um manguito de tecido normal, preservando o membro na maioria dos casos; a amputação fica reservada para tumores que não podem ser removidos de outra forma.
- Procedimento
- Radioterapia antes ou depois da cirurgia nos tumores de alto grau, grandes ou profundos, ou quando as margens são exíguas, para reduzir a recidiva local.
- Clínico
- Quimioterapia (à base de antraciclinas, às vezes com ifosfamida) na doença avançada ou metastática e em tumores selecionados de alto risco; a poliquimioterapia é o padrão no rabdomiossarcoma infantil. Alguns subtipos respondem a medicamentos-alvo.
- Acompanhamento
- Seguimento com exame clínico, imagem do sítio operado e imagem do tórax, mais intenso nos primeiros anos; reabilitação da função do membro.
Complicações
- Recidiva local, mais provável após excisão não planejada ou marginal
- Metástases pulmonares
- Complicações da ferida operatória e fibrose após radioterapia e cirurgia
- Perda da função do membro ou amputação
- Cardiotoxicidade pelas antraciclinas
Prognóstico
Tumores pequenos, superficiais e de baixo grau são frequentemente curados apenas com cirurgia. Tumores grandes, profundos e de alto grau, idade acima de 60 anos e margens positivas implicam maior risco de metástases pulmonares e de morte; a ressecção de poucas metástases pulmonares ainda pode proporcionar sobrevida longa em pacientes selecionados.
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual é a localização mais comum do sarcoma de partes moles em adultos?
Os membros, especialmente a coxa.
Para onde os sarcomas de partes moles mais frequentemente metastatizam?
Para os pulmões, pela corrente sanguínea.
Como investigar uma massa profunda de partes moles maior que 5 cm?
RM e biópsia por agulha grossa guiada por imagem, planejadas por uma equipe de sarcomas antes de qualquer excisão.
Qual é o sarcoma de partes moles mais comum em crianças?
Rabdomiossarcoma.
Quais síndromes hereditárias predispõem a sarcomas de partes moles?
Síndrome de Li–Fraumeni (TP53) e neurofibromatose tipo 1, entre outras.
Conexões
Fármacos para esta doença2
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Soft Tissue Sarcoma Treatment (PDQ®)–Health Professional Version (National Cancer Institute, 2025).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.