
Sarcomes des tissus mous (liposarcome, léiomyosarcome, rhabdomyosarcome)
Cancers rares de la graisse, du muscle et d'autres tissus conjonctifs ; le plus souvent une masse indolore, profonde dans la cuisse, qui ne cesse de grossir.
Ce que c'est
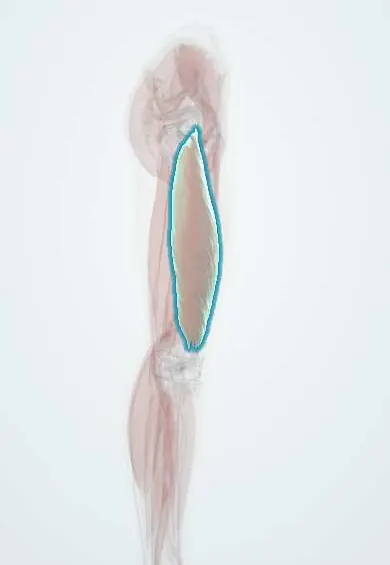
Groupe de plus de 50 tumeurs malignes issues du tissu mésenchymateux, comme la graisse (liposarcome), le muscle lisse (léiomyosarcome), le muscle strié squelettique (rhabdomyosarcome), le tissu fibreux et les gaines nerveuses. Ils se présentent généralement comme une masse profonde d'un membre, le plus souvent la cuisse, et disséminent principalement par voie sanguine vers les poumons.
Qui est touché
Rares, moins de 1 % des cancers de l'adulte. Environ 45 % naissent dans les membres, et une grande partie des autres dans l'abdomen et le rétropéritoine, le tronc et la tête et le cou. Le liposarcome et le sarcome pléomorphe indifférencié sont fréquents chez l'adulte, le léiomyosarcome dans l'utérus et le rétropéritoine, et le rhabdomyosarcome est le sarcome des tissus mous le plus fréquent chez l'enfant. En Colombie, le retard d'adressage d'une « grosseur » vers un centre spécialisé en sarcomes est un problème reconnu.
Causes
- La plupart des cas surviennent sans cause connue
- Radiothérapie antérieure de la région, souvent des années plus tôt
- Syndromes héréditaires : Li–Fraumeni (TP53), neurofibromatose de type 1 (tumeur maligne des gaines nerveuses) et rétinoblastome héréditaire (RB1)
- Lymphœdème chronique (lymphangiosarcome, par exemple après chirurgie d'un cancer du sein)
- Expositions chimiques comme le chlorure de vinyle, le dioxyde de thorium et l'arsenic (angiosarcome hépatique)
Facteurs de risque
- Radiothérapie antérieure
- Antécédents familiaux évocateurs d'un syndrome de Li–Fraumeni
- Neurofibromatose de type 1
- Lymphœdème ancien
- Enfance (rhabdomyosarcome) ou âge avancé (la plupart des types de l'adulte)
Physiopathologie
Les cellules mésenchymateuses malignes se développent le long des plans aponévrotiques, refoulent le muscle et forment une pseudocapsule qui contient des extensions tumorales microscopiques ; c'est pourquoi l'énucléation de la masse entraîne une récidive locale. De nombreux sous-types portent des translocations chromosomiques caractéristiques (par exemple dans le synovialosarcome, le liposarcome myxoïde et le rhabdomyosarcome alvéolaire) ou des amplifications géniques comme celle de MDM2 dans le liposarcome bien différencié et dédifférencié. La dissémination est surtout hématogène vers les poumons ; l'atteinte ganglionnaire est peu fréquente, sauf dans quelques sous-types.
Classification
- Selon le tissu d'origine : liposarcome, léiomyosarcome, rhabdomyosarcome (embryonnaire, alvéolaire, pléomorphe), synovialosarcome, sarcome pléomorphe indifférencié, tumeur maligne des gaines nerveuses périphériques et autres
- Grade histologique 1–3 (différenciation, index mitotique et nécrose)
- Classification TNM selon la taille, la profondeur, le grade, les ganglions et les métastases
- Selon la localisation : membres et tronc, rétropéritoine, viscères, tête et cou
Symptômes et signes
- Masse indolore qui augmente de volume, souvent sous l'aponévrose
- Douleur ou gonflement uniquement lorsque la masse comprime des nerfs ou des vaisseaux
- Pesanteur abdominale ou douleur vague avec les tumeurs rétropéritonéales, qui peuvent devenir très volumineuses
- Chez l'enfant atteint de rhabdomyosarcome : masse de la tête et du cou, de l'orbite ou de l'appareil urogénital
- Toux ou essoufflement seulement en cas de métastases pulmonaires
Diagnostic
- Clinique
- Toute masse des tissus mous profonde, volumineuse ou qui grossit est considérée comme un sarcome possible jusqu'à preuve du contraire et adressée à une équipe spécialisée en sarcomes avant toute chirurgie. Une exérèse non planifiée (opération « whoops ») contamine les plans tissulaires et aggrave les résultats.
- Examens
- Biopsie au trocart guidée par l'imagerie, planifiée pour que le trajet puisse être retiré lors de la chirurgie, avec relecture par un pathologiste expert utilisant l'immunohistochimie et des tests moléculaires (par exemple amplification de MDM2 ou translocations spécifiques). Le grade est établi sur la biopsie.
- Imagerie
- IRM du site primitif pour préciser la taille, la profondeur et les rapports avec les nerfs et les vaisseaux ; TDM thoracique à la recherche de métastases pulmonaires ; TDM abdomino-pelvienne pour les tumeurs rétropéritonéales ; TEP-scan dans certains cas.
Diagnostic différentiel
- Lipome et autres tumeurs bénignes des tissus mous
- Hématome, surtout chez un patient sous anticoagulants
- Abcès
- Sarcome osseux avec extension aux tissus mous (ostéosarcome, sarcome d'Ewing)
- Lymphome ou métastase de carcinome dans les tissus mous
- Myosite ossifiante
Objectif du traitement
Retirer complètement la tumeur avec une marge large tout en conservant le membre et sa fonction, et réduire le risque de récidive locale et à distance.
Traitement
- Chirurgical
- Exérèse large avec une couronne de tissu sain, conservant le membre dans la plupart des cas ; l'amputation est réservée aux tumeurs impossibles à retirer autrement.
- Geste
- Radiothérapie avant ou après la chirurgie pour les tumeurs de haut grade, volumineuses ou profondes, ou lorsque les marges sont étroites, afin de réduire la récidive locale.
- Médical
- Chimiothérapie (à base d'anthracyclines, parfois avec l'ifosfamide) dans la maladie avancée ou métastatique et pour certaines tumeurs à haut risque ; la polychimiothérapie est le standard du rhabdomyosarcome de l'enfant. Certains sous-types répondent à des médicaments ciblés.
- Suivi
- Suivi par examen clinique, imagerie du site opéré et imagerie thoracique, plus rapproché les premières années ; rééducation de la fonction du membre.
Complications
- Récidive locale, plus probable après une exérèse non planifiée ou marginale
- Métastases pulmonaires
- Complications de cicatrisation et fibrose après radiothérapie et chirurgie
- Perte de fonction du membre ou amputation
- Cardiotoxicité des anthracyclines
Pronostic
Les petites tumeurs superficielles de bas grade sont souvent guéries par la chirurgie seule. Les tumeurs volumineuses, profondes et de haut grade, un âge supérieur à 60 ans et des marges positives exposent à un risque plus élevé de métastases pulmonaires et de décès ; la résection de quelques métastases pulmonaires peut encore permettre une survie prolongée chez des patients sélectionnés.
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
Quelle est la localisation la plus fréquente des sarcomes des tissus mous chez l'adulte ?
Les membres, surtout la cuisse.
Où les sarcomes des tissus mous métastasent-ils le plus souvent ?
Aux poumons, par voie sanguine.
Comment explorer une masse profonde des tissus mous de plus de 5 cm ?
IRM et biopsie au trocart guidée par l'imagerie, planifiées par une équipe spécialisée en sarcomes avant toute exérèse.
Quel est le sarcome des tissus mous le plus fréquent chez l'enfant ?
Le rhabdomyosarcome.
Quels syndromes héréditaires prédisposent aux sarcomes des tissus mous ?
Le syndrome de Li–Fraumeni (TP53) et la neurofibromatose de type 1, entre autres.
Médicaments pour cette maladie
Maladies associées
- Ostéosarcome
- Sarcome d'Ewing
- Sarcome de Kaposi
- Neurofibromatose (types 1 et 2)
- Tumeur stromale gastro-intestinale (GIST)
- Lymphœdème
- Rétinoblastome
- Cancer du poumon
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Soft Tissue Sarcoma Treatment (PDQ®)–Health Professional Version (National Cancer Institute, 2025).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.