
Neurofibromatose (Typ 1 und 2)
Neurofibromatose ist eine Gruppe erblicher Erkrankungen mit gutartigen Tumoren entlang der Nerven sowie Hautflecken (Typ 1) oder Hörnerventumoren (Typ 2).
Was es ist
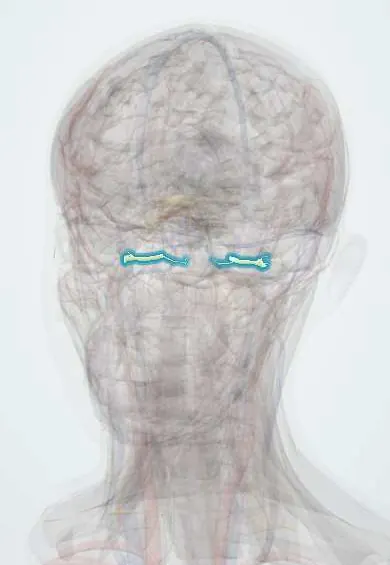
Eine Gruppe autosomal-dominanter Tumorprädispositionssyndrome, die Nervensystem und Haut betreffen. Typ 1 (NF1) verursacht Café-au-lait-Flecken, Neurofibrome und Optikusgliome; Typ 2 (heute NF2-assoziierte Schwannomatose genannt) verursacht beidseitige Vestibularisschwannome und andere Tumoren des Nervensystems.
Wen es betrifft
Die NF1 ist eine der häufigsten monogenen Erkrankungen, weltweit etwa 1 von 3.000 bis 4.000 Menschen, ohne ethnische Bevorzugung; die NF2 ist viel seltener, etwa 1 von 33.000. Etwa die Hälfte der Fälle entsteht durch eine Neumutation ohne Familienanamnese. In Kolumbien werden beide in genetischen, neurologischen und pädiatrischen Diensten betreut und sind im nationalen Register als seltene Erkrankungen erfasst.
Ursachen
- NF1: pathogene Variante im NF1-Gen (Chromosom 17), das Neurofibromin kodiert, einen negativen Regulator des RAS-Signalwegs
- NF2: pathogene Variante im NF2-Gen (Chromosom 22), das Merlin (Schwannomin) kodiert
- Autosomal-dominanter Erbgang mit vollständiger Penetranz, aber sehr variabler Expressivität
- Etwa die Hälfte der Fälle entsteht de novo; Mosaikformen verursachen eine segmentale Erkrankung
Risikofaktoren
- Ein betroffener Elternteil (50 % Risiko für jedes Kind)
- Höheres väterliches Alter bei De-novo-Varianten
Pathophysiologie
Beide Gene sind Tumorsuppressoren. Ein zweiter Treffer in der verbliebenen normalen Kopie innerhalb einer Zelle ermöglicht unkontrolliertes Wachstum: Bei NF1 bleibt durch den Verlust von Neurofibromin die RAS-Signalgebung aktiv, was Neurofibrome aus Schwann-Zellen und anderen Nervenscheidenzellen, Gliome der Sehbahn und Pigmentveränderungen hervorruft; bei NF2 führt der Verlust von Merlin zu Schwannomen (klassisch an beiden Nervi vestibulares), Meningeomen und Ependymomen.
Einteilung
- NF1 (Morbus von Recklinghausen): Café-au-lait-Flecken, axilläres oder inguinales Freckling (sommersprossenartige Flecken), Neurofibrome, Lisch-Knötchen, Optikusgliom, Knochendysplasien
- NF2-assoziierte Schwannomatose: beidseitige Vestibularisschwannome, Meningeome, Ependymome, juvenile Katarakt
- Nicht-NF2-Schwannomatose: multiple schmerzhafte Schwannome ohne Vestibularistumoren (SMARCB1, LZTR1)
Symptome und Zeichen
- NF1: sechs oder mehr Café-au-lait-Flecken (größer als 5 mm vor der Pubertät, 15 mm danach), oft bei Geburt oder in der frühen Kindheit vorhanden
- NF1: sommersprossenartige Flecken in Achseln oder Leisten und kutane Neurofibrome, die ab der Adoleszenz auftreten
- NF1: plexiforme Neurofibrome, Lisch-Knötchen (Irishamartome), Lernschwierigkeiten und ADHS, Kleinwuchs, Makrozephalie
- NF1: Gliom der Sehbahn mit vermindertem Sehen oder vorzeitiger Pubertät; Skoliose und Tibiaverkrümmung (Pseudarthrose)
- NF2: fortschreitender Hörverlust, Tinnitus und Gleichgewichtsstörung in der Adoleszenz oder im frühen Erwachsenenalter
- NF2: Gesichtsschwäche, Kopfschmerz, Rückenmarks- oder Wurzelsymptome und juvenile Katarakt
Diagnose
- Klinisch
- Vorwiegend klinisch, nach den revidierten internationalen Konsenskriterien (2021). Für NF1 sind zwei oder mehr der folgenden erforderlich: sechs oder mehr Café-au-lait-Flecken, Freckling, zwei oder mehr Neurofibrome oder ein plexiformes, Optikusgliom, zwei oder mehr Lisch-Knötchen oder Aderhautanomalien, eine typische Knochenläsion, eine heterozygote NF1-Variante oder ein Merkmal plus ein betroffener Elternteil. Die NF2 wird klassisch durch beidseitige Vestibularisschwannome diagnostiziert. Jährliche Untersuchung von Haut, Augen, Blutdruck, Wachstum und Wirbelsäule.
- Untersuchungen
- Genetische Testung auf NF1- oder NF2-Varianten in unklaren Fällen oder bei Mosaikformen sowie zur Familienplanung. Audiometrie bei NF2. Metanephrine im Plasma oder Urin bei Verdacht auf Phäochromozytom.
- Bildgebung
- Kontrastmittelgestützte MRT von Gehirn und inneren Gehörgängen bei NF2; MRT der Wirbelsäule bei spinalen Tumoren. Bei NF1 MRT von Orbitae und Gehirn bei visuellen oder neurologischen Zeichen (oft mit fokalen T2-hellen Arealen); eine Ganzkörper-MRT kann plexiforme Tumoren erfassen. Röntgen bei Skoliose und Tibiaverkrümmung.
Differenzialdiagnose
- Legius-Syndrom (Café-au-lait-Flecken ohne Tumoren, SPRED1)
- Isolierte Café-au-lait-Flecken oder McCune-Albright-Syndrom (unregelmäßig begrenzte Flecken, „Küste von Maine“)
- Sporadisches einseitiges Vestibularisschwannom bei einem älteren Erwachsenen
- Nicht-NF2-Schwannomatose
- Tuberöse-Sklerose-Komplex (andere Hautläsionen: eschenlaubartige Flecken, Angiofibrome)
Behandlungsziel
Keine Heilung: Ziele sind regelmäßige Überwachung zur frühen Erkennung von Komplikationen, Behandlung symptomatischer Tumoren, Erhalt von Sehen und Hören sowie Förderung von Lernen, Entwicklung und Lebensqualität.
Behandlung
- Verlaufskontrolle
- Multidisziplinäre Nachsorge mit jährlicher Kontrolle von Haut, Sehen, Blutdruck, Wachstum, Wirbelsäule und Entwicklung sowie genetischer Beratung der Familie.
- Medikamentös
- MEK-Inhibitoren können symptomatische, inoperable plexiforme Neurofibrome bei NF1 verkleinern; Chemotherapie wird bei sehgefährdenden Optikusgliomen eingesetzt; eine Anti-VEGF-Therapie kann wachsende Vestibularisschwannome bei NF2 verlangsamen.
- Operativ
- Chirurgische Entfernung schmerzhafter, entstellender oder komprimierender Neurofibrome und Schwannome sowie Resektion spinaler Tumoren oder eines Phäochromozytoms; Wirbelsäulenchirurgie bei schwerer Skoliose.
- Eingriff
- Die stereotaktische Radiochirurgie ist eine Option bei ausgewählten Vestibularisschwannomen; Hörimplantate (Cochlea- oder auditorische Hirnstammimplantate) stellen bei NF2 einen Teil des Hörvermögens wieder her.
- Rehabilitation
- Schulische Förderung bei Lernschwierigkeiten und ADHS, Physiotherapie sowie Hör- und Sehrehabilitation.
Komplikationen
- Maligner peripherer Nervenscheidentumor (Lebenszeitrisiko etwa 8–13 % bei NF1)
- Optikusgliom mit Sehverlust; andere Hirntumoren
- Hypertonie durch Nierenarterienstenose oder Phäochromozytom
- Skoliose und Tibiapseudarthrose
- Lernbehinderung und ADHS
- Erhöhtes Brustkrebsrisiko bei Frauen mit NF1 und erhöhtes Risiko für einige andere Krebsarten
- NF2: Taubheit, Fazialisparese, Hirnstamm- und Rückenmarkskompression
Prognose
Die NF1 ist sehr variabel: Viele Menschen führen ein normales Leben mit vorwiegend Hautbefunden, doch die Lebenserwartung ist durch Krebs und vaskuläre Komplikationen im Durchschnitt verkürzt. Die NF2 führt meist zu Taubheit und multiplen Tumoren und geht mit höherer Morbidität einher; frühe Diagnose und spezialisierte Versorgung verbessern den Verlauf.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welchem Erbgang folgen die Neurofibromatosen Typ 1 und 2?
Autosomal-dominant, wobei etwa die Hälfte der Fälle durch eine neue (De-novo-)Variante entsteht.
Was sind drei klassische Befunde der NF1?
Sechs oder mehr Café-au-lait-Flecken, axilläres oder inguinales Freckling und Neurofibrome; außerdem Lisch-Knötchen und Optikusgliom.
Welcher Tumor definiert die NF2?
Beidseitige Vestibularisschwannome, die Hörverlust, Tinnitus und Gleichgewichtsstörungen verursachen.
Welche Gene und Proteine sind bei NF1 und NF2 betroffen?
NF1 (Chromosom 17) kodiert Neurofibromin, einen Regulator des RAS-Signalwegs; NF2 (Chromosom 22) kodiert Merlin.
Auf welche Komplikation weisen rasches Wachstum und neue Schmerzen eines plexiformen Neurofibroms hin?
Auf eine maligne Transformation in einen malignen peripheren Nervenscheidentumor.
Verwandte Erkrankungen
- Vestibularisschwannom (Akustikusneurinom)
- Meningeom
- Skoliose
- Phäochromozytom
- Arterielle Hypertonie
- Hörverlust (Schallleitungs- und Schallempfindungsschwerhörigkeit, einschließlich Hörsturz)
- Katarakt (grauer Star)
- Aufmerksamkeitsdefizit-/Hyperaktivitätsstörung (ADHS)
- Brustkrebs (Mammakarzinom)
- Hirntumoren im Kindesalter (Medulloblastom, pilozytisches Astrozytom, Kraniopharyngeom)
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Neurofibromatosis type 1: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026); Neurofibromatosis type 2: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.