Enfermedades · Hematología y oncología
Sarcomas de tejidos blandos (liposarcoma, leiomiosarcoma, rabdomiosarcoma) !
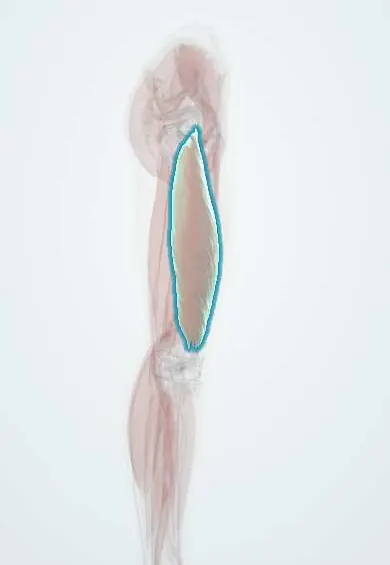
Cánceres raros de la grasa, el músculo y otros tejidos de sostén; casi siempre una masa profunda e indolora en el muslo que sigue creciendo.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
Por qué ocurre
- Diferenciación y anaplasia: cómo se ve la célula tumoral al microscopio
- Vías de diseminación y sitios habituales de metástasis
- Cómo se nombran los tumores: -oma, carcinoma, sarcoma y los nombres engañosos
- Lesión por radiación ionizante
- El ciclo celular en el cáncer: ciclinas, CDK y puntos de control
- Gradación y estadificación: qué significa TNM
Ver 4 más
Qué es
Grupo de más de 50 tumores malignos originados en el tejido mesenquimal, como la grasa (liposarcoma), el músculo liso (leiomiosarcoma), el músculo esquelético (rabdomiosarcoma), el tejido fibroso y las vainas nerviosas. Suelen presentarse como una masa profunda en una extremidad, sobre todo el muslo, y se diseminan principalmente por la sangre hacia los pulmones.
A quién afecta
Son raros, menos del 1 % de los cánceres del adulto. Cerca del 45 % aparece en las extremidades, y muchos de los demás en el abdomen y el retroperitoneo, el tronco y la cabeza y el cuello. El liposarcoma y el sarcoma pleomórfico indiferenciado son frecuentes en adultos, el leiomiosarcoma en el útero y el retroperitoneo, y el rabdomiosarcoma es el sarcoma de tejidos blandos más común en niños. En Colombia, la demora en remitir una «masa» a un centro de sarcomas es un problema reconocido.
Causas
- La mayoría aparece sin causa conocida
- Radioterapia previa en la zona, a menudo años antes
- Síndromes hereditarios: Li-Fraumeni (TP53), neurofibromatosis tipo 1 (tumor maligno de vaina nerviosa) y retinoblastoma hereditario (RB1)
- Linfedema crónico (linfangiosarcoma, por ejemplo después de cirugía por cáncer de mama)
- Exposiciones químicas como cloruro de vinilo, dióxido de torio y arsénico (angiosarcoma hepático)
Factores de riesgo
- Radioterapia previa
- Antecedente familiar que sugiera síndrome de Li-Fraumeni
- Neurofibromatosis tipo 1
- Linfedema de larga evolución
- Infancia (rabdomiosarcoma) o edad avanzada (la mayoría de los tipos del adulto)
Fisiopatología
Las células mesenquimales malignas crecen a lo largo de los planos fasciales, desplazan el músculo y forman una seudocápsula que contiene extensiones microscópicas del tumor; por eso enuclear la masa produce recaída local. Muchos subtipos tienen translocaciones cromosómicas características (por ejemplo, en el sarcoma sinovial, el liposarcoma mixoide y el rabdomiosarcoma alveolar) o amplificaciones génicas como MDM2 en el liposarcoma bien diferenciado y desdiferenciado. La diseminación es sobre todo hematógena a los pulmones; la ganglionar es poco frecuente salvo en algunos subtipos.
Clasificación
- Por tejido de origen: liposarcoma, leiomiosarcoma, rabdomiosarcoma (embrionario, alveolar, pleomórfico), sarcoma sinovial, sarcoma pleomórfico indiferenciado, tumor maligno de vaina nerviosa periférica y otros
- Grado histológico 1–3 (diferenciación, recuento de mitosis y necrosis)
- Estadificación TNM por tamaño, profundidad, grado, ganglios y metástasis
- Por localización: extremidades y tronco, retroperitoneal, visceral, cabeza y cuello
Síntomas y signos
- Masa indolora que crece, a menudo profunda a la fascia
- Dolor o edema solo cuando la masa comprime nervios o vasos
- Llenura o dolor abdominal vago en los tumores retroperitoneales, que pueden crecer mucho
- En niños con rabdomiosarcoma: masa en cabeza y cuello, órbita o tracto genitourinario
- Tos o disnea solo si hay metástasis pulmonares
Diagnóstico
- Clínico
- Toda masa de tejidos blandos profunda, grande o en crecimiento se considera un posible sarcoma hasta demostrar lo contrario y se remite a un equipo de sarcomas antes de cualquier cirugía. Una resección no planeada contamina los planos tisulares y empeora los resultados.
- Pruebas
- Biopsia con aguja gruesa guiada por imagen, planeada para que el trayecto pueda resecarse en la cirugía, revisada por un patólogo experto con inmunohistoquímica y pruebas moleculares (por ejemplo, amplificación de MDM2 o translocaciones específicas). El grado se define en la biopsia.
- Imágenes
- Resonancia magnética del sitio primario para definir tamaño, profundidad y relación con nervios y vasos; TC de tórax para buscar metástasis pulmonares; TC de abdomen y pelvis en los tumores retroperitoneales; PET-TC en casos seleccionados.
Diagnóstico diferencial
- Lipoma y otros tumores benignos de tejidos blandos
- Hematoma, sobre todo en pacientes anticoagulados
- Absceso
- Sarcoma óseo con extensión a tejidos blandos (osteosarcoma, sarcoma de Ewing)
- Linfoma o carcinoma metastásico en tejidos blandos
- Miositis osificante
Objetivo del tratamiento
Extirpar el tumor por completo con un margen amplio conservando la extremidad y su función, y reducir el riesgo de recaída local y a distancia.
Tratamiento
- Quirúrgico
- Resección amplia con un manguito de tejido sano, conservando la extremidad en la mayoría de los casos; la amputación se reserva para tumores que no pueden extirparse de otra forma.
- Procedimiento
- Radioterapia antes o después de la cirugía en tumores de alto grado, grandes o profundos, o con márgenes estrechos, para reducir la recaída local.
- Médico
- Quimioterapia (basada en antraciclinas, a veces con ifosfamida) para la enfermedad avanzada o metastásica y tumores seleccionados de alto riesgo; la quimioterapia combinada es el estándar en el rabdomiosarcoma infantil. Algunos subtipos responden a terapias dirigidas.
- Seguimiento
- Seguimiento con examen clínico, imágenes del sitio operado e imágenes de tórax, más estrecho en los primeros años; rehabilitación de la función de la extremidad.
Complicaciones
- Recaída local, más probable tras una resección no planeada o marginal
- Metástasis pulmonares
- Complicaciones de la herida y fibrosis tras radioterapia y cirugía
- Pérdida de función de la extremidad o amputación
- Cardiotoxicidad por antraciclinas
Pronóstico
Los tumores pequeños, superficiales y de bajo grado suelen curarse solo con cirugía. Los tumores grandes, profundos y de alto grado, la edad mayor de 60 años y los márgenes positivos implican mayor riesgo de metástasis pulmonares y muerte; resecar unas pocas metástasis pulmonares aún puede dar supervivencias largas en pacientes seleccionados.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Cuál es la localización más frecuente del sarcoma de tejidos blandos en adultos?
Las extremidades, sobre todo el muslo.
¿Adónde metastatizan con más frecuencia los sarcomas de tejidos blandos?
A los pulmones, por vía sanguínea.
¿Cómo se estudia una masa de tejidos blandos profunda mayor de 5 cm?
Con resonancia magnética y biopsia con aguja gruesa guiada por imagen, planeadas por un equipo de sarcomas antes de cualquier resección.
¿Cuál es el sarcoma de tejidos blandos más frecuente en niños?
El rabdomiosarcoma.
¿Qué síndromes hereditarios predisponen a sarcomas de tejidos blandos?
El síndrome de Li-Fraumeni (TP53) y la neurofibromatosis tipo 1, entre otros.
Enfermedades relacionadas
- Osteosarcoma
- Sarcoma de Ewing
- Sarcoma de Kaposi
- Neurofibromatosis (tipos 1 y 2)
- Tumor del estroma gastrointestinal (GIST)
- Linfedema
- Retinoblastoma
- Cáncer de pulmón
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Soft Tissue Sarcoma Treatment (PDQ®)–Health Professional Version (National Cancer Institute, 2025).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.