Enfermedades · Metabolismo: carbohidratos y glucógeno
Enfermedad de Pompe (glucogenosis tipo II) !
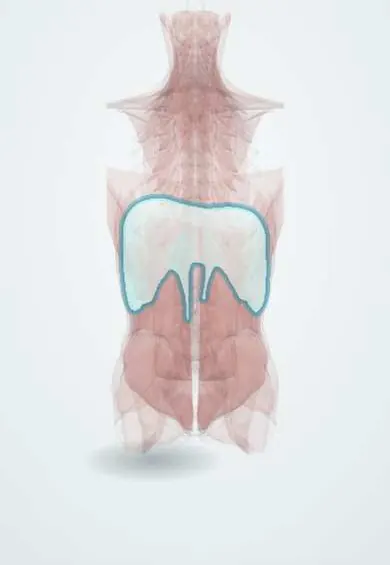
En la enfermedad de Pompe el glucógeno se acumula dentro de los lisosomas y debilita el corazón y los músculos, incluido el diafragma.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
En la bioquímica
Por qué ocurre
- Acumulaciones intracelulares: colesterol, proteínas, hialino y glucógeno
- Autofagia
- Cómo un solo gen causa enfermedad: enzimas, receptores y proteínas estructurales
Qué es
Glucogenosis lisosomal por falta de α-glucosidasa ácida (maltasa ácida, gen GAA). Es a la vez una glucogenosis y una enfermedad de depósito lisosomal.
A quién afecta
Cerca de 1 de cada 40 000 personas; la frecuencia varía entre poblaciones. En Colombia y América Latina se diagnostica cada vez más gracias a la gota de sangre seca.
Causas
- Herencia autosómica recesiva: variantes del gen GAA
Factores de riesgo
- Padres portadores o hermanos afectados
Fisiopatología
Una pequeña parte del glucógeno entra a los lisosomas, donde la α-glucosidasa ácida lo degrada a glucosa. Sin ella, el glucógeno llena los lisosomas, que se rompen y dañan la fibra del miocardio, del músculo esquelético y del diafragma. La glucemia es normal porque la vía citosólica del glucógeno funciona. Cuanto menos actividad residual, más temprana y grave la forma.
Clasificación
- Infantil clásica: miocardiopatía hipertrófica e hipotonía en los primeros meses
- Infantil no clásica: debilidad en el primer año, con menos compromiso cardíaco
- De inicio tardío (niño o adulto): miopatía proximal y falla respiratoria, sin miocardiopatía
Síntomas y signos
- Bebé hipotónico («bebé flácido») que no sostiene la cabeza
- Lengua grande y dificultad para alimentarse
- Corazón grande con falla cardíaca
- En la forma tardía: debilidad de cadera y muslos, dificultad para subir escaleras
- Falta de aire al acostarse y somnolencia diurna por debilidad del diafragma
Diagnóstico
- Clínico
- Lactante hipotónico con macroglosia y cardiomegalia, o adulto con miopatía de cinturas y debilidad del diafragma.
- Pruebas
- CK elevada; actividad de α-glucosidasa ácida baja en gota de sangre seca o leucocitos; estudio del gen GAA; tetrasacárido de glucosa en orina. ECG con intervalo PR corto y QRS muy altos en la forma infantil. Espirometría sentado y acostado en la forma tardía.
- Imágenes
- Radiografía de tórax con cardiomegalia; ecocardiograma con miocardiopatía hipertrófica; resonancia muscular para ver los músculos afectados.
Tratamiento
- Médico
- Terapia de reemplazo enzimático con α-glucosidasa ácida recombinante, iniciada lo antes posible
- Procedimiento
- Ventilación no invasiva nocturna cuando el diafragma se debilita
- Rehabilitación
- Fisioterapia, terapia respiratoria y fonoaudiología para la deglución
- Seguimiento
- Control cardiológico, respiratorio y de la fuerza muscular
Complicaciones
- Falla cardíaca y arritmias en la forma infantil
- Insuficiencia respiratoria
- Neumonía por aspiración
- Escoliosis
Pronóstico
Sin tratamiento, la forma infantil clásica suele ser mortal en el primer año; el reemplazo enzimático temprano mejora mucho la supervivencia. La forma tardía progresa lentamente.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Por qué la enfermedad de Pompe no causa hipoglucemia?
La enzima que falta es lisosomal; la degradación citosólica del glucógeno, que sostiene la glucemia, funciona.
¿Qué órgano define la gravedad de la forma infantil clásica?
El corazón: miocardiopatía hipertrófica con falla cardíaca.
¿Qué enzima falta en la enfermedad de Pompe?
La α-glucosidasa ácida (maltasa ácida), codificada por GAA.
¿Qué músculo explica la falla respiratoria en la forma tardía?
El diafragma; la falta de aire empeora al acostarse.
Enfermedades relacionadas
- Insuficiencia cardíaca
- Enfermedad de McArdle (glucogenosis tipo V)
- Enfermedad de Cori (glucogenosis tipo III)
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Pompe disease: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); GAA gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); Textbook of Biochemistry for Medical Students, 6th ed. (Jaypee Brothers Medical Publishers (Vasudevan DM, Sreekumari S, Vaidyanathan K), 2011).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.