
Wilms-Tumor (Nephroblastom)
Der Wilms-Tumor ist der häufigste Nierenkrebs bei Kleinkindern, meist als schmerzlose Schwellung im Bauch entdeckt. Die meisten Kinder werden geheilt.
Was es ist
Ein maligner embryonaler Tumor der Niere, der aus persistierendem primitivem Nierengewebe (nephrogene Reste) entsteht. Er ist der häufigste Nierenkrebs im Kindesalter, typischerweise bei Kindern von 2–5 Jahren.
Wen es betrifft
Macht etwa 5–6 % der Krebserkrankungen im Kindesalter aus, die meisten Fälle vor dem 5. Lebensjahr; etwa 5–10 % sind bilateral. In Lateinamerika werden Kinder häufiger in fortgeschrittenen Stadien diagnostiziert, und der Zugang zu rechtzeitiger Behandlung beeinflusst das Überleben; Kolumbien bezieht Krebs im Kindesalter in seine nationalen Überwachungs- und Versorgungsprogramme ein.
Ursachen
- Überwiegend sporadisch
- Mutationen in WT1 (11p13) oder Veränderungen in 11p15 (WT2) bei syndromalen Fällen
Risikofaktoren
- WAGR-Syndrom (Wilms-Tumor, Aniridie, urogenitale Anomalien, Intelligenzminderung)
- Denys-Drash- und Frasier-Syndrom (WT1)
- Beckwith-Wiedemann-Syndrom und isolierte Hemihypertrophie
- Urogenitale Anomalien wie Kryptorchismus und Hypospadie
- Familienanamnese eines Wilms-Tumors
Pathophysiologie
Embryonale Nierenzellen reifen nicht aus und proliferieren weiter. Der Tumor hat typischerweise drei Komponenten (blastemal, stromal und epithelial) und wächst als gut abgegrenzte Raumforderung in der Niere. Er kann in die Nierenvene und die untere Hohlvene einwachsen und metastasiert vor allem in die Lunge. Eine anaplastische Histologie sagt ein schlechteres Therapieansprechen voraus.
Einteilung
- Günstige Histologie (die meisten Fälle) gegenüber anaplastischer Histologie
- Stadien I–V (Stadium V: bilaterale Erkrankung), die zusammen mit der Histologie die Therapie bestimmen
Symptome und Zeichen
- Schmerzlose, glatte Raumforderung im Bauch oder in der Flanke, oft von einem Elternteil beim Baden oder Anziehen des Kindes bemerkt
- Bauchschmerzen oder -schwellung
- Hämaturie
- Hypertonie (Reninsekretion)
- Fieber, Appetitlosigkeit oder Gewichtsverlust
- Aniridie, Hemihypertrophie oder Genitalanomalien als Hinweise auf ein Syndrom
Diagnose
- Klinisch
- Eine einseitige Flankenraumforderung, die meist die Mittellinie nicht überschreitet, bei einem gesund wirkenden Kleinkind. Die Palpation sollte schonend und begrenzt sein, um eine Tumorruptur zu vermeiden.
- Untersuchungen
- Blutbild, Nierenfunktion, Urinstatus (Hämaturie), Gerinnung (erworbenes Von-Willebrand-Syndrom) und Leberfunktion. Die Histologie des Operationspräparats sichert den Typ; genetische Untersuchung bei Verdacht auf ein Syndrom.
- Bildgebung
- Zuerst Abdomensonographie (solide Nierenraumforderung, Durchgängigkeit von Nierenvene und Hohlvene), dann CT oder MRT des Abdomens und Thorax-CT auf Lungenmetastasen.
Differenzialdiagnose
- Neuroblastom (überschreitet oft die Mittellinie, Verkalkungen, erhöhte Katecholamine im Urin, krankeres Kind)
- Hydronephrose und multizystisch-dysplastische Niere
- Mesoblastisches Nephrom (Säuglinge) und andere Nierentumoren
- Hepatoblastom und andere abdominelle Raumforderungen
Behandlungsziel
Das Kind mit möglichst geringer Langzeittoxizität heilen, wobei Operation, Chemotherapie und Strahlentherapie an Stadium und Histologie angepasst werden und bei bilateralen oder syndromalen Fällen Nierengewebe erhalten wird.
Behandlung
- Operativ
- Die radikale Nephrektomie mit Lymphknoten-Sampling ist in nordamerikanischen Protokollen Standard; nierenerhaltende Operation bei bilateralen Tumoren oder Einzelniere.
- Medikamentös
- Chemotherapie (Wirkstoffe wie Vincristin, Dactinomycin und Doxorubicin), in europäischen Protokollen vor, in nordamerikanischen nach der Operation.
- Eingriff
- Strahlentherapie bei höheren Stadien, anaplastischer Histologie oder Lungenmetastasen.
- Verlaufskontrolle
- Pflegerische Prioritäten: das Abdomen nicht palpieren (Hinweisschild am Bett), Blutdruck und Urinausscheidung überwachen, Pflege unter Chemotherapie; langfristige Nachsorge von Nierenfunktion, Herz und Zweitmalignomen.
Komplikationen
- Tumorruptur und Ausbreitung
- Lungenmetastasen
- Chronische Nierenerkrankung, besonders bei bilateralen oder syndromalen Fällen
- Spätfolgen der Behandlung: Kardiotoxizität (Anthrazykline), Wachstums- und Fertilitätsprobleme, Zweitmalignome
Prognose
Eine der am besten heilbaren Krebserkrankungen im Kindesalter: Das Gesamtüberleben liegt in Ländern mit hohem Einkommen bei günstiger Histologie über 90 %, ist aber niedriger bei Anaplasie, Rezidiv oder verzögertem Zugang zur Behandlung.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Was ist die typische Präsentation des Wilms-Tumors?
Eine schmerzlose Raumforderung in Bauch oder Flanke bei einem gesunden Kind von 2–5 Jahren, manchmal mit Hämaturie oder Hypertonie.
Welches Gen ist beim WAGR-Syndrom mit dem Wilms-Tumor verbunden?
WT1 auf Chromosom 11p13.
Wie lässt sich der Wilms-Tumor klinisch vom Neuroblastom unterscheiden?
Der Wilms-Tumor überschreitet meist nicht die Mittellinie und das Kind wirkt gesund; das Neuroblastom überschreitet oft die Mittellinie, verkalkt und erhöht die Katecholamine im Urin.
Was ist die wichtigste pflegerische Vorsichtsmaßnahme bei Verdacht auf Wilms-Tumor?
Das Abdomen nicht palpieren, um eine Tumorruptur zu vermeiden.
Wohin metastasiert der Wilms-Tumor am häufigsten?
In die Lunge.
In der klinischen Untersuchung
Verwandte Erkrankungen
- Arterielle Hypertonie
- Kryptorchismus (Hodenhochstand)
- Chronische Nierenkrankheit
- Autosomal-dominante polyzystische Nierenerkrankung
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Wilms Tumor (PDQ®)–Patient Version (National Cancer Institute (NCI), 2026).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
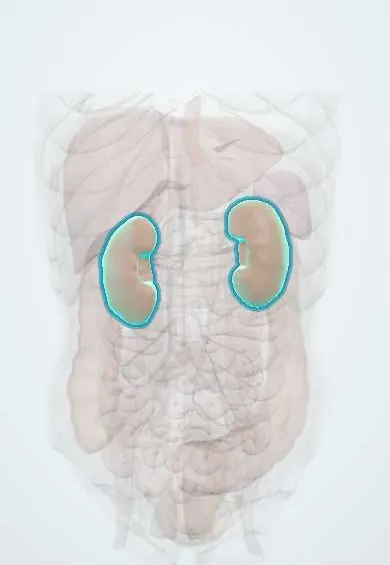
Repräsentatives Modell, nur zu Lernzwecken.