Enfermedades · Pediatría y neonatología
Tumor de Wilms (nefroblastoma) !
El tumor de Wilms es el cáncer de riñón más frecuente en niños pequeños; suele aparecer como una masa abdominal sin dolor. La mayoría de los niños se cura.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
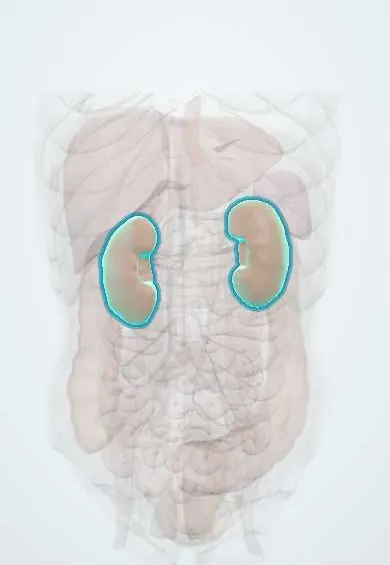
- Riñones
- Pelvis renal
- Vena renal izquierda
- Vena renal derecha
- Vena cava inferior
- Aorta abdominal
- Glándula suprarrenal izquierda
- Iris
En embriología
En semiología
Por qué ocurre
- Genes supresores de tumores: RB, TP53, APC, BRCA y la hipótesis de los dos golpes
- Tumores de la infancia y la niñez
- Impronta genómica: Prader-Willi y Angelman
- Cómo se nombran los tumores: -oma, carcinoma, sarcoma y los nombres engañosos
Qué es
Tumor embrionario maligno del riñón que se origina en tejido renal primitivo persistente (restos nefrogénicos). Es el cáncer renal más frecuente de la infancia, típicamente entre los 2 y 5 años.
A quién afecta
Representa cerca del 5–6 % de los cánceres infantiles, con la mayoría de los casos antes de los 5 años; cerca del 5–10 % es bilateral. En América Latina los niños se diagnostican con más frecuencia en estadios avanzados y el acceso oportuno al tratamiento influye en la supervivencia; Colombia incluye el cáncer infantil en sus programas nacionales de vigilancia y atención.
Causas
- En su mayoría es esporádico
- Mutaciones en WT1 (11p13) o alteraciones en 11p15 (WT2) en los casos sindrómicos
Factores de riesgo
- Síndrome WAGR (tumor de Wilms, aniridia, anomalías genitourinarias, discapacidad intelectual)
- Síndromes de Denys-Drash y de Frasier (WT1)
- Síndrome de Beckwith-Wiedemann y hemihipertrofia aislada
- Anomalías genitourinarias como criptorquidia e hipospadias
- Antecedente familiar de tumor de Wilms
Fisiopatología
Las células del riñón embrionario no maduran y siguen proliferando. El tumor suele tener tres componentes (blastematoso, estromal y epitelial) y crece como una masa bien delimitada dentro del riñón. Puede extenderse a la vena renal y a la vena cava inferior, y se disemina sobre todo a los pulmones. La histología anaplásica predice peor respuesta al tratamiento.
Clasificación
- Histología favorable (la mayoría de los casos) frente a histología anaplásica
- Estadios I–V (estadio V: enfermedad bilateral), que junto con la histología guían el tratamiento
Síntomas y signos
- Masa abdominal o en el flanco, lisa e indolora, a menudo descubierta por un padre al bañar o vestir al niño
- Dolor o aumento del volumen abdominal
- Hematuria
- Hipertensión arterial (secreción de renina)
- Fiebre, falta de apetito o pérdida de peso
- Aniridia, hemihipertrofia o anomalías genitales como pistas de un síndrome
Diagnóstico
- Clínico
- Masa unilateral en el flanco que en general no cruza la línea media, en un niño pequeño de buen aspecto. La palpación debe ser suave y limitada para no romper el tumor.
- Pruebas
- Hemograma, función renal, uroanálisis (hematuria), pruebas de coagulación (enfermedad de von Willebrand adquirida) y función hepática. La histología de la pieza quirúrgica confirma el tipo; estudio genético si se sospecha un síndrome.
- Imágenes
- Primero ecografía abdominal (masa renal sólida, permeabilidad de la vena renal y de la cava), luego TC o RM de abdomen y TC de tórax para metástasis pulmonares.
Diagnóstico diferencial
- Neuroblastoma (suele cruzar la línea media, calcificaciones, catecolaminas urinarias elevadas, niño más enfermo)
- Hidronefrosis y riñón displásico multiquístico
- Nefroma mesoblástico (lactantes) y otros tumores renales
- Hepatoblastoma y otras masas abdominales
Objetivo del tratamiento
Curar al niño con la menor toxicidad a largo plazo, ajustando la cirugía, la quimioterapia y la radioterapia al estadio y la histología, y preservando el tejido renal en los casos bilaterales o sindrómicos.
Tratamiento
- Quirúrgico
- La nefrectomía radical con muestreo ganglionar es el estándar en los protocolos norteamericanos; cirugía conservadora de nefronas en tumores bilaterales o riñón único.
- Médico
- Quimioterapia (fármacos como vincristina, dactinomicina y doxorrubicina), antes de la cirugía en los protocolos europeos y después en los norteamericanos.
- Procedimiento
- Radioterapia en estadios avanzados, histología anaplásica o metástasis pulmonares.
- Seguimiento
- Prioridades de enfermería: evitar palpar el abdomen (con un aviso junto a la cama), vigilar la presión arterial y la diuresis, cuidados de la quimioterapia; seguimiento a largo plazo de la función renal, el corazón y los segundos cánceres.
Complicaciones
- Ruptura y diseminación del tumor
- Metástasis pulmonares
- Enfermedad renal crónica, sobre todo en casos bilaterales o sindrómicos
- Efectos tardíos del tratamiento: cardiotoxicidad (antraciclinas), problemas de crecimiento y fertilidad, segundos cánceres
Pronóstico
Es uno de los cánceres infantiles más curables: la supervivencia global supera el 90 % en entornos de altos ingresos con histología favorable, pero es menor con anaplasia, recaída o cuando el acceso al tratamiento se retrasa.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Cuál es la presentación típica del tumor de Wilms?
Una masa abdominal o en el flanco indolora en un niño de buen aspecto de 2 a 5 años, a veces con hematuria o hipertensión.
¿Qué gen se relaciona con el tumor de Wilms en el síndrome WAGR?
WT1, en el cromosoma 11p13.
¿Cómo se diferencia clínicamente el tumor de Wilms del neuroblastoma?
El Wilms en general no cruza la línea media y el niño se ve bien; el neuroblastoma suele cruzarla, se calcifica y eleva las catecolaminas urinarias.
¿Cuál es la precaución de enfermería clave en un niño con sospecha de tumor de Wilms?
No palpar el abdomen, para evitar la ruptura del tumor.
¿A dónde hace metástasis con más frecuencia el tumor de Wilms?
A los pulmones.
Enfermedades relacionadas
- Hipertensión arterial
- Criptorquidia (testículo no descendido)
- Enfermedad renal crónica
- Enfermedad renal poliquística autosómica dominante
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Wilms Tumor (PDQ®)–Patient Version (National Cancer Institute (NCI), 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.