
Neuroblastome
Le neuroblastome est un cancer de l'enfant formé de cellules nerveuses immatures, souvent dans la surrénale. Il se révèle souvent par une masse du ventre.
Ce que c'est
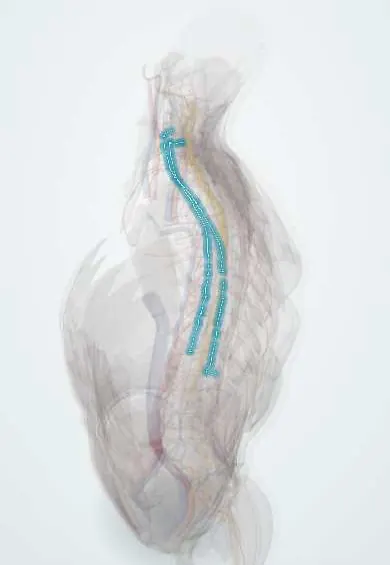
Tumeur embryonnaire issue des cellules de la crête neurale du système nerveux sympathique, le plus souvent dans la médullosurrénale et le long de la chaîne sympathique paravertébrale. C'est la tumeur solide extracrânienne la plus fréquente de l'enfant, au comportement très variable, de la régression spontanée à la maladie métastatique agressive.
Qui est touché
Environ 90 % des cas surviennent avant 5 ans, avec un âge médian au diagnostic de 1 à 2 ans ; c'est le cancer le plus fréquent du nourrisson. Il représente 6 à 10 % des cancers de l'enfant dans les pays à revenu élevé. En Colombie et en Amérique latine, de nombreux enfants se présentent à un stade avancé, ce qui aggrave le pronostic.
Causes
- Transformation maligne de précurseurs de la crête neurale du système nerveux sympathique
- Surtout sporadique ; environ 1 à 2 % familial (mutations constitutionnelles d'ALK ou de PHOX2B)
- La génétique tumorale (amplification de MYCN, pertes 11q et 1p) détermine le comportement
Facteurs de risque
- Jeune âge (la plupart des cas avant 5 ans)
- Antécédents familiaux de neuroblastome
- Mutations constitutionnelles d'ALK ou de PHOX2B ; association à la maladie de Hirschsprung et à l'hypoventilation alvéolaire centrale congénitale
Physiopathologie
Les cellules tumorales sont petites, rondes et bleues, peuvent former des pseudo-rosettes de Homer Wright et produisent des catécholamines dont les métabolites (VMA et HVA) apparaissent dans les urines. L'amplification de l'oncogène MYCN signe une maladie agressive. Les tumeurs diffusent aux nœuds lymphatiques, à la moelle osseuse, aux os (y compris les orbites), au foie et à la peau. Les tumeurs paravertébrales peuvent s'étendre par les foramens intervertébraux et comprimer la moelle spinale.
Classification
- Stades INRG : L1 (localisé, sans facteur de risque défini par l'imagerie), L2 (localisé, avec facteurs de risque), M (métastases à distance), MS (moins de 18 mois avec extension limitée à la peau, au foie ou à la moelle osseuse)
- Groupes de risque : faible, intermédiaire et élevé, selon le stade, l'âge, l'histologie, le statut MYCN et la ploïdie
Symptômes et signes
- Masse abdominale ferme et irrégulière pouvant dépasser la ligne médiane
- Douleurs osseuses, boiterie, fièvre, pâleur et perte de poids liées aux métastases
- Ecchymoses périorbitaires (« yeux de raton laveur ») et exophtalmie par métastases orbitaires
- Nodules cutanés bleutés (« muffin aux myrtilles ») et hépatomégalie massive chez le nourrisson au stade MS
- Syndrome de Claude Bernard-Horner par une tumeur cervicale ou thoracique haute
- Syndrome opsoclonus-myoclonus-ataxie (« yeux qui dansent, pieds qui dansent ») ; diarrhée aqueuse par sécrétion de VIP ; hypertension artérielle
Diagnostic
- Clinique
- Suspecté chez un jeune enfant présentant une masse abdominale ou paravertébrale, des douleurs osseuses, des ecchymoses périorbitaires ou un syndrome paranéoplasique. La palpation abdominale doit être douce et limitée.
- Examens
- Les métabolites urinaires des catécholamines (VMA et HVA) sont élevés dans la plupart des cas. Biopsie tumorale pour l'histologie (classification internationale anatomopathologique des neuroblastomes), l'amplification de MYCN et d'autres marqueurs génétiques ; myélogrammes et biopsies ostéomédullaires bilatéraux ; LDH et ferritine.
- Imagerie
- Échographie, puis scanner ou IRM de la tumeur primitive (les calcifications sont fréquentes) ; scintigraphie à la MIBG pour détecter les métastases osseuses et des tissus mous ; IRM du rachis en cas de suspicion de compression médullaire.
Diagnostic différentiel
- Néphroblastome (tumeur de Wilms ; naît dans le rein, dépasse rarement la ligne médiane, calcifications moins fréquentes)
- Hépatoblastome
- Rhabdomyosarcome, sarcome d'Ewing et lymphome
- Leucémie aiguë (douleurs osseuses, cytopénies)
- Maltraitance (ecchymoses périorbitaires)
Objectif du traitement
Adapter l'intensité du traitement au groupe de risque : surveiller ou réséquer les tumeurs à faible risque, associer chirurgie et chimiothérapie modérée pour le risque intermédiaire, et recourir à un traitement multimodal pour le haut risque, tout en limitant la toxicité à long terme.
Traitement
- Suivi
- Simple surveillance chez certains nourrissons ayant de petites masses surrénaliennes ou un stade MS asymptomatique, car beaucoup régressent spontanément.
- Chirurgical
- Exérèse de la tumeur primitive, seule pour le faible risque ou après chimiothérapie pour les risques plus élevés.
- Médical
- Polychimiothérapie ; pour le haut risque, ajouter une chimiothérapie à haute dose avec autogreffe de cellules souches, une radiothérapie, un agent de différenciation (isotrétinoïne) et une immunothérapie anti-GD2.
- Phase aiguë
- Traitement urgent de la compression médullaire par chimiothérapie et, si nécessaire, décompression neurochirurgicale.
Complications
- Compression médullaire avec paraplégie
- Métastases osseuses, médullaires et hépatiques
- Détresse respiratoire due à une hépatomégalie massive chez le nourrisson
- Séquelles tardives du traitement : surdité, infertilité, troubles de croissance, seconds cancers
- Rechute dans les formes à haut risque
Pronostic
Très variable : la survie dépasse 90 % dans les formes à risque faible et intermédiaire, et certaines tumeurs du nourrisson régressent d'elles-mêmes. Les formes à haut risque, généralement avec amplification de MYCN ou métastases après 18 mois, ont une survie à long terme d'environ 50 % malgré un traitement intensif.
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
De quelles cellules naît le neuroblastome, et quelle est la localisation primitive la plus fréquente ?
Des cellules de la crête neurale du système nerveux sympathique ; la médullosurrénale est la localisation la plus fréquente.
Quels examens urinaires orientent le diagnostic ?
L'élévation des métabolites des catécholamines : acide vanillylmandélique (VMA) et acide homovanillique (HVA).
Quelle amplification oncogénique signe un mauvais pronostic ?
L'amplification de MYCN.
Quel est le syndrome paranéoplasique classique du neuroblastome ?
Le syndrome opsoclonus-myoclonus-ataxie (« yeux qui dansent, pieds qui dansent »).
Comment les masses du neuroblastome et de la tumeur de Wilms diffèrent-elles typiquement à l'examen ?
Le neuroblastome est ferme, irrégulier et peut dépasser la ligne médiane ; la tumeur de Wilms est lisse, rénale et ne la dépasse généralement pas.
Médicaments pour cette maladie
Maladies associées
- Tumeur de Wilms (néphroblastome)
- Phéochromocytome
- Syndrome de Claude Bernard-Horner
- Compression médullaire maligne
- Leucémie aiguë (LAM et LAL)
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Neuroblastoma Treatment (PDQ®)–Patient Version (National Cancer Institute (NCI), 2026).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.