Enfermedades · Pediatría y neonatología
Neuroblastoma !
Cáncer infantil de células nerviosas inmaduras, casi siempre en la glándula suprarrenal. Suele manifestarse como una masa abdominal en un niño pequeño.
Actualizado 2026-11-01
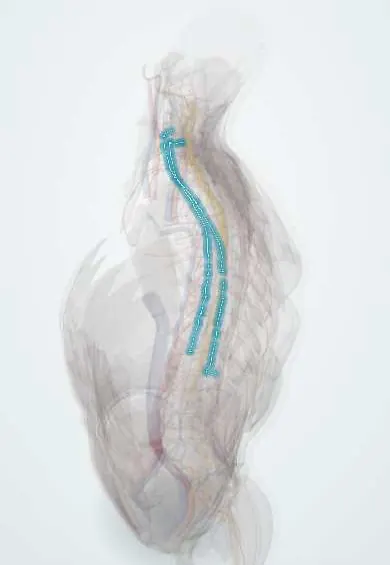
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
- Glándula suprarrenal izquierda
- Glándula suprarrenal derecha
- Cadena simpática
- Plexo celíaco
- Riñones
- Ganglios paraaórticos
- Hígado
- Aorta abdominal
Por qué ocurre
- Tumores de la infancia y la niñez
- Oncogenes: RAS, MYC, HER2, BCR-ABL y la tabla que hay que saber
- Translocaciones, amplificaciones y cambios epigenéticos en el cáncer
- Patología molecular: PCR, FISH, secuenciación y biopsia líquida
- Cómo se nombran los tumores: -oma, carcinoma, sarcoma y los nombres engañosos
- Médula suprarrenal y catecolaminas
Qué es
Tumor embrionario originado en células de la cresta neural del sistema nervioso simpático, con más frecuencia en la médula suprarrenal y a lo largo de la cadena simpática paravertebral. Es el tumor sólido extracraneal más común de la infancia y su comportamiento es muy variable, desde la regresión espontánea hasta la enfermedad metastásica agresiva.
A quién afecta
Cerca del 90 % de los casos ocurre antes de los 5 años, con una mediana de edad al diagnóstico de 1 a 2 años; es el cáncer más común en lactantes. Representa del 6 al 10 % de los cánceres infantiles en países de altos ingresos. En Colombia y América Latina, muchos niños consultan con enfermedad avanzada, lo que empeora los resultados.
Causas
- Transformación maligna de precursores de la cresta neural del sistema nervioso simpático
- Sobre todo esporádico; cerca del 1 al 2 % es familiar (mutaciones germinales de ALK o PHOX2B)
- La genética del tumor (amplificación de MYCN, pérdida de 11q y 1p) determina su comportamiento
Factores de riesgo
- Edad temprana (la mayoría de los casos antes de los 5 años)
- Antecedentes familiares de neuroblastoma
- Mutaciones germinales de ALK o PHOX2B; asociación con enfermedad de Hirschsprung e hipoventilación central congénita
Fisiopatología
Las células tumorales son pequeñas, redondas y azules, pueden formar seudorrosetas de Homer Wright y producen catecolaminas cuyos metabolitos (AVM y AHV) aparecen en la orina. La amplificación del oncogén MYCN marca la enfermedad agresiva. Los tumores se diseminan a ganglios, médula ósea, hueso (incluidas las órbitas), hígado y piel. Los tumores paraespinales pueden crecer a través de los agujeros intervertebrales y comprimir la médula espinal.
Clasificación
- Estadios INRG: L1 (localizado, sin factores de riesgo por imagen), L2 (localizado, con factores de riesgo), M (metástasis a distancia), MS (menores de 18 meses con diseminación solo a piel, hígado o médula ósea)
- Grupos de riesgo: bajo, intermedio y alto, según estadio, edad, histología, estado de MYCN y ploidía
Síntomas y signos
- Masa abdominal firme e irregular que puede cruzar la línea media
- Dolor óseo, cojera, fiebre, palidez y pérdida de peso por metástasis
- Equimosis periorbitaria («ojos de mapache») y proptosis por metástasis orbitarias
- Nódulos cutáneos azulados («muffin de arándanos») y gran crecimiento del hígado en lactantes con estadio MS
- Síndrome de Horner por un tumor cervical o torácico alto
- Opsoclonus-mioclonus-ataxia («ojos que bailan, pies que bailan»); diarrea acuosa por secreción de VIP; hipertensión
Diagnóstico
- Clínico
- Se sospecha en un niño pequeño con masa abdominal o paraespinal, dolor óseo, equimosis periorbitaria o un síndrome paraneoplásico. La palpación del abdomen debe ser suave y limitada.
- Pruebas
- Los metabolitos de catecolaminas en orina (AVM y AHV) están elevados en la mayoría de los casos. Biopsia del tumor para histología (Clasificación Patológica Internacional del Neuroblastoma), amplificación de MYCN y otros marcadores genéticos; aspirados y biopsias de médula ósea bilaterales; LDH y ferritina.
- Imágenes
- Ecografía y luego tomografía o resonancia del tumor primario (las calcificaciones son frecuentes); gammagrafía con MIBG para detectar metástasis óseas y de tejidos blandos; resonancia de columna si se sospecha compresión medular.
Diagnóstico diferencial
- Tumor de Wilms (se origina en el riñón, rara vez cruza la línea media, calcificación menos común)
- Hepatoblastoma
- Rabdomiosarcoma, sarcoma de Ewing y linfoma
- Leucemia aguda (dolor óseo, citopenias)
- Maltrato infantil (equimosis periorbitaria)
Objetivo del tratamiento
Ajustar la intensidad del tratamiento al grupo de riesgo: observar o resecar los tumores de bajo riesgo, usar cirugía con quimioterapia moderada en el riesgo intermedio y terapia multimodal en la enfermedad de alto riesgo, limitando la toxicidad a largo plazo.
Tratamiento
- Seguimiento
- Observación sola en lactantes seleccionados con masas suprarrenales pequeñas o estadio MS sin síntomas, porque muchos regresan espontáneamente.
- Quirúrgico
- Resección del tumor primario, sola en el bajo riesgo o después de la quimioterapia en riesgos mayores.
- Médico
- Quimioterapia con varios agentes; en el alto riesgo se añaden quimioterapia en altas dosis con rescate de progenitores autólogos, radioterapia, un agente diferenciador (isotretinoína) e inmunoterapia anti-GD2.
- Agudo
- Tratamiento urgente de la compresión medular con quimioterapia y, si es necesario, descompresión neuroquirúrgica.
Complicaciones
- Compresión medular con paraplejía
- Enfermedad metastásica en hueso, médula ósea e hígado
- Compromiso respiratorio por gran crecimiento del hígado en lactantes
- Efectos tardíos del tratamiento: hipoacusia, infertilidad, problemas de crecimiento, segundos cánceres
- Recaída en la enfermedad de alto riesgo
Pronóstico
Muy variable: la enfermedad de riesgo bajo e intermedio tiene supervivencia superior al 90 %, y algunos tumores del lactante regresan solos. La enfermedad de alto riesgo, por lo general con amplificación de MYCN o metástasis después de los 18 meses, tiene una supervivencia a largo plazo de cerca del 50 % a pesar del tratamiento intensivo.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿De qué células se origina el neuroblastoma y cuál es el sitio primario más común?
De células de la cresta neural del sistema nervioso simpático; la médula suprarrenal es el sitio más común.
¿Qué pruebas en orina apoyan el diagnóstico?
Metabolitos de catecolaminas elevados: ácido vanililmandélico (AVM) y ácido homovanílico (AHV).
¿Qué amplificación oncogénica indica mal pronóstico?
La amplificación de MYCN.
¿Cuál es el síndrome paraneoplásico clásico del neuroblastoma?
Opsoclonus-mioclonus-ataxia («ojos que bailan, pies que bailan»).
¿En qué se diferencian típicamente al examen las masas del neuroblastoma y del tumor de Wilms?
El neuroblastoma es firme, irregular y puede cruzar la línea media; el tumor de Wilms es liso, renal y por lo general no la cruza.
Enfermedades relacionadas
- Tumor de Wilms (nefroblastoma)
- Feocromocitoma
- Síndrome de Horner
- Compresión medular maligna
- Leucemia aguda (LMA y LLA)
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Neuroblastoma Treatment (PDQ®)–Patient Version (National Cancer Institute (NCI), 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.