
Neuromyelitis-optica-Spektrum-Erkrankung
Eine Autoimmunerkrankung, die Sehnerven und Rückenmark angreift und Schübe mit Sehverlust und Lähmung verursacht. Entscheidend ist, Rückfälle zu verhindern.
Was es ist
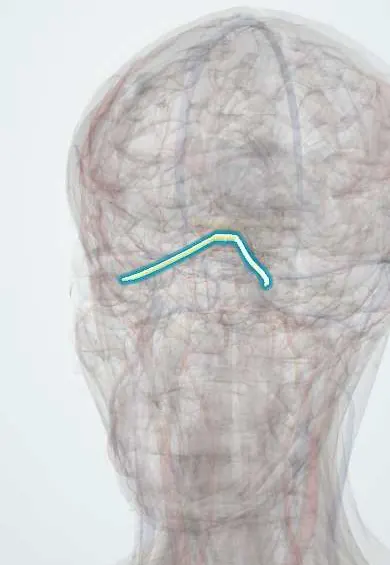
Eine schubförmige autoimmun-entzündliche Erkrankung des Zentralnervensystems, die vor allem Sehnerven und Rückenmark und außerdem die Area postrema im Hirnstamm betrifft. Die meisten Patienten haben Antikörper gegen Aquaporin-4 (AQP4-IgG), einen Wasserkanal auf Astrozyten.
Wen es betrifft
Weltweit selten (etwa 1 bis 2 pro 100.000); sie betrifft überwiegend Frauen, bei der schubförmigen Form etwa neun Frauen auf einen Mann, mit Beginn typischerweise um das vierte Lebensjahrzehnt. Im Vergleich zur Multiplen Sklerose macht sie bei Menschen lateinamerikanischer, afrikanischer und asiatischer Abstammung einen größeren Anteil der demyelinisierenden Erkrankungen aus und ist daher in Kolumbien eine wichtige Diagnose.
Ursachen
- AQP4-IgG-Autoantikörper bei etwa 70 % der Patienten
- MOG-IgG-Antikörper bei manchen seronegativen Patienten (heute als verwandte, aber eigenständige Erkrankung angesehen)
- Assoziation mit anderen Autoimmunerkrankungen wie Lupus, Sjögren-Syndrom und Myasthenia gravis
- Selten durch Infektionen ausgelöst oder mit Krebs assoziiert
Risikofaktoren
- Weibliches Geschlecht
- Lateinamerikanische, afrikanische oder asiatische Abstammung
- Begleitende Autoimmunerkrankung
- Früherer Schub (hohes Rückfallrisiko ohne vorbeugende Behandlung)
Pathophysiologie
AQP4-IgG bindet an Aquaporin-4 an den Endfüßchen der Astrozyten und aktiviert das Komplement; es kommt zum Untergang der Astrozyten, danach zu sekundärem Verlust von Myelin und Neuronen mit Nekrose. AQP4 ist reichlich in den Sehnerven, der grauen Substanz des Rückenmarks und periventrikulären Regionen wie der Area postrema vorhanden, was die Lokalisation der Schübe erklärt. Die Schübe sind meist schwer, und die Behinderung nimmt mit jedem Rückfall zu und nicht durch langsame Progression.
Einteilung
- AQP4-IgG-seropositive NMOSD
- AQP4-IgG-seronegative NMOSD (strengere klinische und MRT-Kriterien)
- Klinische Kernsyndrome: Optikusneuritis, akute Myelitis, Area-postrema-Syndrom, akutes Hirnstammsyndrom, dienzephales Syndrom und zerebrales Syndrom
Symptome und Zeichen
- Schwere Optikusneuritis: Augenschmerz und deutlicher Sehverlust, manchmal beidseitig
- Akute Myelitis: Schwäche oder Lähmung der Gliedmaßen, Sensibilitätsniveau sowie Blasen- oder Darmfunktionsstörung
- Area-postrema-Syndrom: unstillbarer Schluckauf, Übelkeit und Erbrechen
- Schmerzhafte tonische Spasmen während der Erholung von der Myelitis
- Hirnstammsymptome wie Doppelbilder oder Schwindel
- Narkolepsie oder hypothalamische Störungen (dienzephales Syndrom)
Diagnose
- Klinisch
- Auf Grundlage internationaler Konsensuskriterien: mindestens ein klinisches Kernsyndrom plus positives AQP4-IgG oder, bei Seronegativität, zwei Kernsyndrome mit unterstützenden MRT-Befunden.
- Untersuchungen
- AQP4-IgG im Serum mittels zellbasiertem Assay (am sensitivsten); MOG-IgG, wenn negativ. Der Liquor kann Neutrophile oder eine hohe Zellzahl zeigen, oligoklonale Banden fehlen meist. Visuell evozierte Potenziale und optische Kohärenztomographie beurteilen die Sehnerven.
- Bildgebung
- Die MRT der Wirbelsäule zeigt oft eine longitudinal extensive transverse Myelitis (drei oder mehr Wirbelsegmente), überwiegend zentral. Die MRT der Orbita zeigt lange oder hintere Sehnervenläsionen, die manchmal bis zum Chiasma reichen. Die MRT des Gehirns kann Läsionen um die Ventrikel und an der Area postrema zeigen und ist oft normal oder unspezifisch.
Differenzialdiagnose
- Multiple Sklerose
- MOG-Antikörper-assoziierte Erkrankung
- Akute disseminierte Enzephalomyelitis
- Rückenmarksinfarkt oder kompressive Myelopathie
- Neurosarkoidose, Lupus und andere systemische Ursachen
- Infektiöse Myelitis (HTLV-1, Syphilis, Viren)
Behandlungsziel
Jeden Schub rasch und aggressiv behandeln, um bleibenden Verlust von Sehvermögen und Mobilität zu begrenzen, und Rückfälle mit langfristiger Immunsuppression verhindern.
Behandlung
- Akutphase
- Hochdosierte intravenöse Kortikosteroide bei akuten Schüben; früher Plasmaaustausch bei schweren Schüben oder schlechtem Ansprechen.
- Medikamentös
- Langfristige Schubprophylaxe mit Immunsuppressiva wie Azathioprin oder Mycophenolat, Anti-CD20-Therapie (Rituximab), Komplementinhibitoren oder IL-6-Rezeptor-Blockade. Manche MS-Medikamente können eine NMOSD verschlechtern, daher ist die richtige Diagnose wichtig.
- Verlaufskontrolle
- Seh-, Motorik- und Blasenfunktion während der Schübe; Infektionsscreening vor einer Immuntherapie; pflegerische Versorgung bei Immobilität, Dekubitusgefahr und Sturzrisiko.
- Rehabilitation
- Physio-, Ergo- und Sehrehabilitation, Behandlung von Spastik und neuropathischem Schmerz sowie psychologische Unterstützung.
Komplikationen
- Bleibende Erblindung auf einem oder beiden Augen
- Paraplegie oder Tetraplegie
- Neurogene Blasen- und Darmfunktionsstörung
- Respiratorische Insuffizienz durch hohe zervikale oder Hirnstammläsionen
- Chronischer neuropathischer Schmerz und Spasmen
- Infektionen im Zusammenhang mit der Immunsuppression
Prognose
Ohne vorbeugende Behandlung erleiden die meisten Patienten Rückfälle, und die Behinderung nimmt mit jedem Schub zu; die Sterblichkeit durch respiratorische Insuffizienz war früher hoch. Heutige Immuntherapien verringern die Rückfälle deutlich und verbessern den Langzeitverlauf.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Gegen welches Antigen richtet sich die Neuromyelitis optica in den meisten Fällen?
Aquaporin-4, ein Wasserkanal auf Astrozyten (AQP4-IgG).
Welcher MRT-Befund der Wirbelsäule ist typisch für eine NMOSD?
Eine longitudinal extensive transverse Myelitis über drei oder mehr Wirbelsegmente.
Welches Syndrom verursacht bei der NMOSD unstillbaren Schluckauf, Übelkeit und Erbrechen?
Das Area-postrema-Syndrom, durch eine Läsion in der dorsalen Medulla oblongata.
Wie unterscheiden sich die Liquorbefunde meist von denen bei Multipler Sklerose?
Oligoklonale Banden fehlen bei der NMOSD meist, während sie bei den meisten MS-Patienten vorhanden sind.
Warum ist es wichtig, eine NMOSD nicht als Multiple Sklerose einzuordnen?
Manche krankheitsmodifizierenden MS-Medikamente können NMOSD-Schübe auslösen oder verschlechtern.
Arzneimittel bei dieser Krankheit
Verwandte Erkrankungen
- Multiple Sklerose
- Optikusneuritis
- Transverse Myelitis
- Systemischer Lupus erythematodes
- Sjögren-Syndrom
- Myasthenia gravis
- Sarkoidose
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Neuromyelitis optica: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2025); Transverse Myelitis | National Institute of Neurological Disorders and Stroke (National Institute of Neurological Disorders and Stroke (NIH), 2025).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.