
Trouble du spectre de la neuromyélite optique
Maladie auto-immune qui attaque les nerfs optiques et la moelle spinale, avec des poussées de perte de vision et de paralysie. Prévenir les rechutes est clé.
Ce que c'est
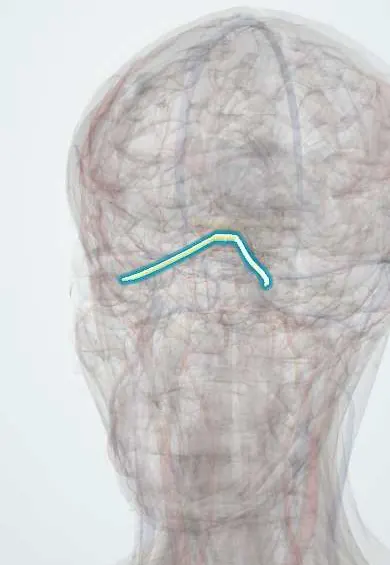
Maladie inflammatoire auto-immune récurrente du système nerveux central qui cible surtout les nerfs optiques et la moelle spinale, ainsi que l'area postrema du tronc cérébral. La plupart des patients ont des anticorps dirigés contre l'aquaporine-4 (AQP4-IgG), un canal hydrique des astrocytes.
Qui est touché
Rare dans le monde (environ 1 à 2 pour 100 000), elle touche surtout les femmes, environ neuf pour un homme dans la forme récurrente, avec un début typiquement vers la quatrième décennie. Par rapport à la sclérose en plaques, elle représente une part plus importante des maladies démyélinisantes chez les personnes d'ascendance latino-américaine, africaine et asiatique ; c'est donc un diagnostic important en Colombie.
Causes
- Autoanticorps AQP4-IgG chez environ 70 % des patients
- Anticorps MOG-IgG chez certains patients séronégatifs (désormais considérée comme une maladie apparentée mais distincte)
- Association à d'autres maladies auto-immunes comme le lupus, la maladie de Sjögren et la myasthénie
- Rarement déclenchée par des infections ou associée à un cancer
Facteurs de risque
- Sexe féminin
- Ascendance latino-américaine, africaine ou asiatique
- Maladie auto-immune associée
- Poussée antérieure (risque élevé de rechute sans traitement préventif)
Physiopathologie
Les AQP4-IgG se fixent sur l'aquaporine-4 des pieds astrocytaires et activent le complément, provoquant la mort des astrocytes, puis une perte secondaire de myéline et de neurones avec nécrose. L'AQP4 est abondante dans les nerfs optiques, la substance grise médullaire et les régions périventriculaires comme l'area postrema, ce qui explique la localisation des poussées. Les poussées tendent à être sévères, et le handicap s'accumule à chaque rechute plutôt que par une progression lente.
Classification
- NMOSD séropositif pour les AQP4-IgG
- NMOSD séronégatif pour les AQP4-IgG (critères cliniques et IRM plus stricts)
- Syndromes cliniques cardinaux : névrite optique, myélite aiguë, syndrome de l'area postrema, syndrome aigu du tronc cérébral, syndrome diencéphalique et syndrome cérébral
Symptômes et signes
- Névrite optique sévère : douleur oculaire et baisse marquée de la vision, parfois des deux yeux
- Myélite aiguë : faiblesse ou paralysie des membres, niveau sensitif et troubles vésicaux ou intestinaux
- Syndrome de l'area postrema : hoquet incoercible, nausées et vomissements
- Spasmes toniques douloureux pendant la récupération d'une myélite
- Symptômes du tronc cérébral comme une vision double ou un vertige
- Narcolepsie ou troubles hypothalamiques (syndrome diencéphalique)
Diagnostic
- Clinique
- Repose sur les critères du consensus international : au moins un syndrome clinique cardinal avec des AQP4-IgG positifs, ou deux syndromes cardinaux avec des signes IRM compatibles en cas de séronégativité.
- Examens
- AQP4-IgG sériques par test cellulaire (le plus sensible) ; MOG-IgG si négatif. Le LCS peut montrer des polynucléaires neutrophiles ou une cellularité élevée, les bandes oligoclonales étant habituellement absentes. Les potentiels évoqués visuels et la tomographie par cohérence optique évaluent les nerfs optiques.
- Imagerie
- L'IRM médullaire montre souvent une myélite transverse longitudinalement étendue (trois segments vertébraux ou plus), surtout centrale. L'IRM orbitaire montre des lésions longues ou postérieures du nerf optique, s'étendant parfois au chiasma. L'IRM cérébrale peut montrer des lésions autour des ventricules et de l'area postrema et est souvent normale ou non spécifique.
Diagnostic différentiel
- Sclérose en plaques
- Maladie associée aux anticorps anti-MOG
- Encéphalomyélite aiguë disséminée
- Infarctus médullaire ou myélopathie compressive
- Neurosarcoïdose, lupus et autres causes systémiques
- Myélite infectieuse (HTLV-1, syphilis, virus)
Objectif du traitement
Traiter chaque poussée rapidement et énergiquement pour limiter la perte définitive de la vision et de la mobilité, et prévenir les rechutes par une immunosuppression au long cours.
Traitement
- Phase aiguë
- Corticoïdes intraveineux à forte dose pour les poussées aiguës ; échanges plasmatiques précoces pour les poussées sévères ou en cas de mauvaise réponse.
- Médical
- Prévention des rechutes au long cours par des immunosuppresseurs comme l'azathioprine ou le mycophénolate, un traitement anti-CD20 (rituximab), des inhibiteurs du complément ou un blocage du récepteur de l'IL-6. Certains traitements de la sclérose en plaques peuvent aggraver un NMOSD : un diagnostic correct est donc essentiel.
- Suivi
- Surveillance de la vision, de la fonction motrice et vésicale pendant les poussées ; dépistage des infections avant l'immunothérapie ; soins infirmiers liés à l'immobilité, aux escarres et aux chutes.
- Rééducation
- Rééducation physique, ergothérapie et rééducation visuelle, traitement de la spasticité et de la douleur neuropathique, et soutien psychologique.
Complications
- Cécité définitive d'un œil ou des deux
- Paraplégie ou tétraplégie
- Vessie et intestin neurologiques
- Insuffisance respiratoire par lésions cervicales hautes ou du tronc cérébral
- Douleur neuropathique chronique et spasmes
- Infections liées à l'immunosuppression
Pronostic
Sans traitement préventif, la plupart des patients rechutent et le handicap s'accumule à chaque poussée ; la mortalité par insuffisance respiratoire était historiquement élevée. Les immunothérapies actuelles réduisent fortement les rechutes et améliorent le pronostic à long terme.
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
Quel antigène est ciblé dans la plupart des cas de neuromyélite optique ?
L'aquaporine-4, un canal hydrique des astrocytes (AQP4-IgG).
Quel aspect de l'IRM médullaire est typique du NMOSD ?
Une myélite transverse longitudinalement étendue sur trois segments vertébraux ou plus.
Quel syndrome provoque un hoquet incoercible, des nausées et des vomissements dans le NMOSD ?
Le syndrome de l'area postrema, par une lésion de la partie dorsale du bulbe.
En quoi les résultats du LCS diffèrent-ils habituellement de la sclérose en plaques ?
Les bandes oligoclonales sont habituellement absentes dans le NMOSD, alors qu'elles sont présentes chez la plupart des patients atteints de SEP.
Pourquoi est-il important de ne pas étiqueter un NMOSD comme une sclérose en plaques ?
Certains traitements de fond de la SEP peuvent déclencher ou aggraver les poussées de NMOSD.
Médicaments pour cette maladie
Maladies associées
- Sclérose en plaques
- Névrite optique
- Myélite transverse
- Lupus érythémateux systémique
- Maladie de Sjögren
- Myasthénie auto-immune
- Sarcoïdose
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Neuromyelitis optica: MedlinePlus Genetics (MedlinePlus (U.S. National Library of Medicine), 2025); Transverse Myelitis | National Institute of Neurological Disorders and Stroke (National Institute of Neurological Disorders and Stroke (NIH), 2025).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.