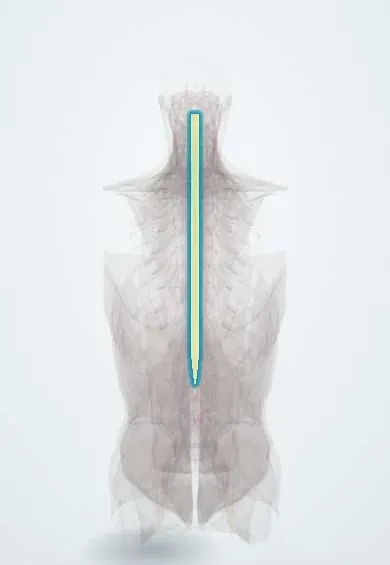
Atrofia muscular espinal !
Enfermedad hereditaria en la que mueren las neuronas que mueven los músculos y causa debilidad. Los tratamientos nuevos funcionan mejor si se inician temprano.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
- Médula espinal
- Raíces nerviosas cervicales
- Raíces nerviosas torácicas
- Nervios intercostales
- Diafragma
- Cono medular
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Atrofia
- Lesión de motoneurona superior e inferior
- Procesamiento del ARN (caperuza, cola de poli-A y splicing)
Qué es
Enfermedad de motoneurona autosómica recesiva en la que degeneran las células del asta anterior de la médula espinal y los núcleos motores del tronco encefálico, con debilidad simétrica de predominio proximal, hipotonía y atrofia muscular. Antes de los tratamientos modificadores era la causa genética más frecuente de muerte en lactantes.
A quién afecta
Cerca de 1 por cada 8.000 a 10.000 nacimientos en el mundo; alrededor de 1 de cada 40 a 60 personas porta una deleción de SMN1. El tipo 1 es la forma más frecuente. En Colombia y América Latina el acceso al tamizaje neonatal y a los medicamentos modificadores de alto costo todavía es desigual, por lo que muchos niños se diagnostican solo cuando ya hay síntomas.
Causas
- Deleción o mutación homocigota del gen SMN1 (cromosoma 5q13) en cerca del 95 % de los casos
- El número de copias del gen vecino SMN2 modifica la gravedad: más copias, enfermedad más leve
- Herencia autosómica recesiva; ambos padres suelen ser portadores sanos
Factores de riesgo
- Ambos padres portadores (riesgo del 25 % en cada embarazo)
- Antecedente familiar de AME o de muertes infantiles inexplicadas con debilidad
- Consanguinidad
Fisiopatología
La proteína SMN (supervivencia de la motoneurona) es necesaria para que las motoneuronas sobrevivan. SMN1 produce casi toda la proteína funcional; SMN2 difiere en una base que hace que la mayoría de sus transcritos pierdan el exón 7, de modo que genera poca proteína útil. Sin SMN1, las células del asta anterior mueren, los músculos pierden su inervación y se atrofian, con signos de motoneurona inferior y sensibilidad y cognición intactas.
Clasificación
- Tipo 0: inicio prenatal, debilidad grave e insuficiencia respiratoria al nacer
- Tipo 1 (Werdnig-Hoffmann): inicio antes de los 6 meses, nunca se sienta sin apoyo
- Tipo 2: inicio a los 6–18 meses, se sienta pero nunca camina solo
- Tipo 3 (Kugelberg-Welander): inicio después de los 18 meses, camina pero puede perder la marcha
- Tipo 4: inicio en la adultez, debilidad leve
Síntomas y signos
- Lactante hipotónico: hipotonía marcada con postura en «ancas de rana»
- Debilidad simétrica, mayor en músculos proximales y en piernas que en brazos
- Reflejos osteotendinosos ausentes o disminuidos
- Fasciculaciones de la lengua y temblor fino de las manos
- Llanto débil, mala alimentación y dificultad para tragar
- Tórax en campana y respiración paradójica (abdominal) por debilidad intercostal con diafragma conservado
- Cara alerta con cognición y sensibilidad normales; hitos motores retrasados o perdidos
Diagnóstico
- Clínico
- Se sospecha en un lactante o niño hipotónico con debilidad proximal simétrica, arreflexia y fasciculaciones linguales, pero con alerta y sensibilidad normales. La valoración de enfermería se centra en la respiración, la tos, la deglución, la nutrición y la posición.
- Pruebas
- La prueba clave es el estudio genético de la deleción homocigota de SMN1, con el número de copias de SMN2 para estimar la gravedad. El tamizaje neonatal la detecta antes de los síntomas donde existe. La creatina quinasa es normal o algo elevada; la electromiografía muestra denervación si la genética no es concluyente.
- Imágenes
- No se necesita para el diagnóstico. Radiografías de columna para seguir la escoliosis y de cadera para la subluxación; radiografía de tórax en las infecciones respiratorias.
Diagnóstico diferencial
- Distrofia muscular de Duchenne y otras distrofias (CK alta, seudohipertrofia de pantorrillas)
- Miopatías congénitas y síndromes miasténicos congénitos
- Botulismo del lactante
- Hipotonía central (parálisis cerebral, síndrome de Prader-Willi), que conserva los reflejos y tiene otros signos cerebrales
- Enfermedad de Pompe y neuropatías periféricas
Objetivo del tratamiento
Iniciar el tratamiento modificador lo antes posible, idealmente antes de los síntomas, y proteger la respiración, la nutrición, la movilidad y la columna para lograr la mayor función y supervivencia.
Tratamiento
- Médico
- Terapias modificadoras: un oligonucleótido antisentido intratecal (nusinersén) y una molécula pequeña oral (risdiplam) que aumentan la proteína SMN a partir del gen SMN2.
- Médico
- Terapia génica de reemplazo en dosis única (onasemnogén abeparvovec) que aporta un gen SMN1 funcional, usada sobre todo en niños pequeños.
- Seguimiento
- Cuidado respiratorio: vigilancia de la respiración y la tos, limpieza de la vía aérea, ventilación no invasiva y vacunación; soporte nutricional con gastrostomía cuando la deglución no es segura.
- Rehabilitación
- Fisioterapia, estiramientos, órtesis y silla de ruedas para conservar la movilidad y prevenir contracturas.
- Quirúrgico
- Artrodesis de columna para la escoliosis progresiva.
Complicaciones
- Insuficiencia respiratoria y neumonías repetidas, principal causa de muerte
- Broncoaspiración, desnutrición y falla de medro
- Escoliosis, luxación de cadera y contracturas articulares
- Osteoporosis y fracturas
Pronóstico
Sin tratamiento, el tipo 1 suele ser mortal o requerir ventilación permanente en los dos primeros años, mientras que los tipos 3 y 4 tienen una expectativa de vida casi normal. Las terapias modificadoras han cambiado mucho el pronóstico, y los niños tratados antes de los síntomas pueden llegar a sentarse, pararse o caminar.
Prevención
- Tamizaje de portadores y asesoría genética en familias en riesgo
- Tamizaje neonatal para iniciar el tratamiento antes de los síntomas
- Diagnóstico prenatal cuando ambos padres son portadores conocidos
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué gen está delecionado en la mayoría de los casos de atrofia muscular espinal?
SMN1, en el cromosoma 5q, con herencia autosómica recesiva.
¿Qué modifica la gravedad de la AME?
El número de copias del gen SMN2: más copias producen más proteína SMN y una enfermedad más leve.
¿Qué células degeneran en la AME?
Las células del asta anterior (motoneuronas inferiores) de la médula espinal y los núcleos motores del tronco.
¿Cuál es la presentación clásica de la AME tipo 1?
Lactante hipotónico menor de 6 meses con debilidad proximal, arreflexia, fasciculaciones linguales y alerta normal.
¿Cuál es la principal causa de muerte en la AME?
La insuficiencia respiratoria y la neumonía por debilidad de los músculos respiratorios y de la deglución.
Enfermedades relacionadas
- Esclerosis lateral amiotrófica
- Síndrome de Guillain-Barré
- Miastenia gravis
- Parálisis cerebral
- Escoliosis
- Insuficiencia respiratoria aguda (hipoxémica e hipercápnica)
- Miopatías inflamatorias (dermatomiositis, polimiositis)
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Spinal muscular atrophy: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.