Enfermedades · Hematología y oncología
Hemofilia A y B !
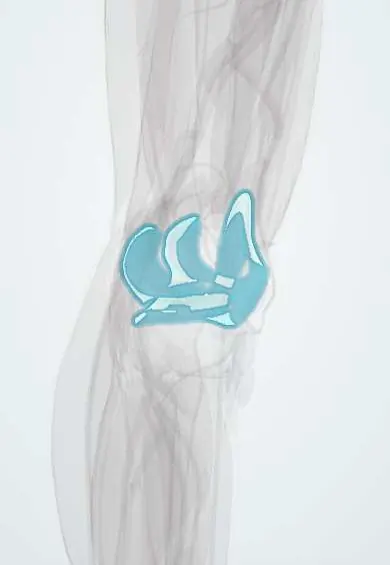
La hemofilia es la falta hereditaria de un factor de la coagulación (VIII o IX); los sangrados duran más, sobre todo dentro de articulaciones como la rodilla.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
En semiología
Por qué ocurre
- Hemorragia: petequias, púrpura, equimosis, hematoma y lo que hace la pérdida de sangre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Cascada de la coagulación
- Pruebas de coagulación: TP/INR, TTPa y plaquetas
Qué es
Trastorno hemorrágico ligado al cromosoma X causado por déficit del factor VIII (hemofilia A) o del factor IX (hemofilia B, enfermedad de Christmas). Su sello es el sangrado espontáneo o postraumático dentro de articulaciones y músculos.
A quién afecta
La hemofilia A es unas cuatro a cinco veces más frecuente que la B. Afecta casi solo a varones; las mujeres suelen ser portadoras. Cerca de un tercio de los casos se debe a una mutación nueva sin antecedente familiar. En Colombia es una enfermedad de alto costo con seguimiento en un registro nacional.
Causas
- Mutación del gen F8 (hemofilia A) o F9 (hemofilia B) en el cromosoma X
- Herencia recesiva ligada al X: varones afectados, madres portadoras
- Mutaciones nuevas espontáneas
- Hemofilia adquirida: autoanticuerpos contra el factor VIII, en adultos mayores, en el posparto o con enfermedad autoinmune o cáncer
Factores de riesgo
- Sexo masculino con madre portadora
- Antecedente de sangrados en varones de la familia materna
- Deportes de contacto y traumatismos en personas con la enfermedad
- Aparición de inhibidores (anticuerpos) contra el factor de reemplazo
Fisiopatología
Los factores VIII y IX forman el complejo tenasa intrínseco que amplifica la generación de trombina sobre la superficie plaquetaria. Sin ellos se forma el tapón plaquetario primario, pero la fibrina no lo estabiliza, de modo que el sangrado reaparece y se prolonga. El sangrado repetido dentro de una articulación inflama la sinovial (sinovitis hemofílica), que sangra con más facilidad y destruye el cartílago, hasta la artropatía hemofílica.
Clasificación
- Grave: actividad del factor menor de 1 % (hemartrosis espontáneas)
- Moderada: 1–5 % (sangrados tras traumas menores)
- Leve: mayor de 5 % y menor de 40 % (sangrado tras cirugía o trauma mayor)
- Hemofilia A (factor VIII) frente a hemofilia B (factor IX)
Síntomas y signos
- Hemartrosis: articulación dolorosa, caliente e inflamada con movilidad limitada, sobre todo rodilla, codo y tobillo
- Hematomas musculares, incluido el del psoasilíaco
- Equimosis fáciles y sangrado prolongado tras heridas, procedimientos dentales, circuncisión o vacunas
- Sangrado de encías y nariz; sangre en la orina
- En lactantes, sangrados cuando empiezan a gatear o caminar
Diagnóstico
- Clínico
- Paciente varón con sangrados articulares o musculares recurrentes y antecedente familiar por línea materna. Examen de las articulaciones: edema, arcos de movimiento y atrofia muscular.
- Pruebas
- TTPa prolongado con TP, recuento de plaquetas y tiempo de sangría normales; el TTPa se corrige en el estudio de mezcla salvo que exista un inhibidor. La actividad específica del factor VIII o IX confirma el tipo y la gravedad. Cuantificación de inhibidores (Bethesda) y estudio genético del paciente y de las portadoras.
- Imágenes
- Ecografía o resonancia para detectar hemartrosis, sinovitis y daño temprano del cartílago; la radiografía simple muestra la artropatía avanzada; TAC de cráneo urgente si se sospecha sangrado intracraneal.
Diagnóstico diferencial
- Enfermedad de von Willebrand (también prolonga el TTPa, pero con sangrado mucoso y en ambos sexos)
- Déficit de factor XI
- Déficit de vitamina K o hepatopatía (también se prolonga el TP)
- Artritis séptica o trauma cuando hay una sola articulación inflamada
- Maltrato infantil en un niño con equimosis
Objetivo del tratamiento
Prevenir y detener pronto los sangrados reemplazando el factor faltante, proteger las articulaciones para evitar la artropatía y manejar los inhibidores, dentro de un centro de atención integral de hemofilia.
Tratamiento
- Médico
- Reemplazo con concentrado de factor VIII o IX (derivado del plasma o recombinante), a demanda en los sangrados y como profilaxis regular en la enfermedad grave.
- Médico
- Terapias sin factor, como un anticuerpo biespecífico que imita al factor VIII para profilaxis en hemofilia A; agentes de puenteo en pacientes con inhibidores; terapia génica en adultos seleccionados.
- Médico
- Desmopresina en la hemofilia A leve y antifibrinolíticos (ácido tranexámico) en sangrados de boca y nariz; se evitan los AINE, el ácido acetilsalicílico y las inyecciones intramusculares.
- Agudo
- Hemartrosis aguda: reemplazo temprano de factor, reposo, hielo, compresión y elevación, y luego movilización guiada.
- Rehabilitación
- Fisioterapia para conservar la movilidad articular y la fuerza muscular; radiosinoviortesis o sinovectomía en la sinovitis crónica.
- Quirúrgico
- Reemplazo total de rodilla en la artropatía hemofílica terminal, con cobertura de factor antes y después de la cirugía.
Fármacos para esta enfermedad
- Ácido tranexámico
- Ácido aminocaproico
- Factor VIII de la coagulación
- Factor IX de la coagulación
- Emicizumab
Complicaciones
- Artropatía hemofílica con dolor crónico, deformidad y discapacidad
- Hemorragia intracraneal
- Síndrome compartimental y compresión nerviosa por sangrados musculares
- Aparición de inhibidores contra el factor de reemplazo
- Históricamente, infección por VIH y hepatitis C por productos plasmáticos
Pronóstico
Con profilaxis con factor, la expectativa de vida se acerca a la de la población general y el daño articular es mucho menor. Sin acceso al tratamiento, la hemofilia grave causa discapacidad temprana y muerte por sangrado.
Prevención
- Asesoría genética y estudio de portadoras en las familias afectadas
- Profilaxis para evitar hemartrosis en la enfermedad grave
- Vacunación contra hepatitis B; actividades protectoras en lugar de deportes de contacto
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué factores de la coagulación faltan en la hemofilia A y en la hemofilia B?
El factor VIII en la hemofilia A y el factor IX en la hemofilia B.
¿Cuál es el patrón típico de las pruebas de coagulación en la hemofilia?
TTPa prolongado con TP, recuento de plaquetas y tiempo de sangría normales.
¿Cuál es el sitio de sangrado más característico de la hemofilia grave?
Las articulaciones (hemartrosis), sobre todo rodilla, codo y tobillo.
¿Qué significa que el TTPa no se corrija en el estudio de mezcla?
Que hay un inhibidor (anticuerpo contra el factor), como en la hemofilia adquirida o tras la terapia de reemplazo.
¿Qué medicamentos y procedimientos comunes se evitan en la hemofilia?
El ácido acetilsalicílico, los AINE y las inyecciones intramusculares, porque aumentan el riesgo de sangrado.
Enfermedades relacionadas
- Osteoartritis de rodilla
- Síndrome compartimental agudo
- Hemorragia intracerebral
- Hepatitis viral
- Infección por VIH y sida
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Hemophilia (MedlinePlus (U.S. National Library of Medicine), 2024); About Hemophilia (Centers for Disease Control and Prevention (CDC), 2024).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.