Síndrome de QT largo y torsades de pointes !
El corazón tarda demasiado en recargarse tras cada latido. Puede desencadenar un ritmo en «torsión» (torsades) que causa desmayos o muerte súbita.
Actualizado 2026-11-01
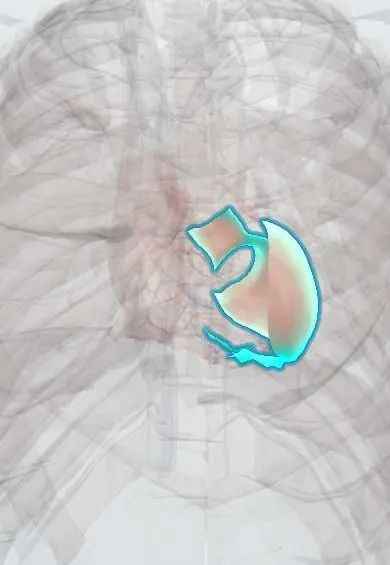
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
Por qué ocurre
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
- Síndrome de muerte súbita del lactante: lo que se sabe
- Potencial de acción ventricular
- Canales iónicos y compuertas
- Cómo se producen las arritmias
- El ECG en los trastornos del potasio y el calcio
Qué es
Trastorno de la repolarización ventricular con un intervalo QT corregido prolongado en el electrocardiograma. Puede ser congénito (mutaciones de canales iónicos) o adquirido (medicamentos, alteraciones electrolíticas). Su principal peligro es la torsades de pointes, una taquicardia ventricular polimórfica que gira alrededor de la línea de base y puede pasar a fibrilación ventricular.
A quién afecta
La forma congénita afecta a cerca de 1 de cada 2.000 personas. La forma adquirida es mucho más frecuente en el hospital, donde a menudo se combinan medicamentos que prolongan el QT con hipopotasemia, hipomagnesemia o bradicardia, en especial en mujeres mayores. En Colombia, como en otros países, muchos medicamentos de uso común (algunos antibióticos, antieméticos, antipsicóticos y antimaláricos) son causas conocidas.
Causas
- Congénito: mutaciones de canales de potasio (KCNQ1, KCNH2) o de sodio (SCN5A); síndrome de Romano-Ward (autosómico dominante) y síndrome de Jervell y Lange-Nielsen (autosómico recesivo, con sordera congénita)
- Medicamentos: antiarrítmicos de clase IA y III, macrólidos y fluoroquinolonas, algunos antipsicóticos y antidepresivos, metadona, ondansetrón, cloroquina e hidroxicloroquina
- Electrolitos: hipopotasemia, hipomagnesemia, hipocalcemia
- Bradicardia y bloqueo auriculoventricular avanzado
- Otros: hipotiroidismo, hipotermia, desnutrición (anorexia nerviosa), hemorragia intracraneal
Factores de riesgo
- Sexo femenino
- Combinación de dos o más medicamentos que prolongan el QT
- Potasio o magnesio bajos (diuréticos, vómito, diarrea)
- Bradicardia, insuficiencia cardíaca o cardiopatía estructural
- Insuficiencia renal o hepática que eleva los niveles de los medicamentos
- Antecedente familiar de muerte súbita, ahogamiento inexplicado o desmayos
Fisiopatología
La disminución de la corriente de salida de potasio o la persistencia de la corriente de entrada de sodio alargan el potencial de acción ventricular. La repolarización se vuelve desigual a través de la pared y las pospotenciales tempranas pueden desencadenar latidos prematuros. Una pausa seguida de un latido prematuro (secuencia corto-largo-corto) suele iniciar la torsades de pointes. Los desencadenantes varían según el genotipo: ejercicio y natación (tipo 1), ruido súbito o emoción (tipo 2), reposo o sueño (tipo 3).
Clasificación
- Congénito: QTL1, QTL2, QTL3 (los tipos más frecuentes) y formas más raras
- Adquirido: por medicamentos, por alteraciones electrolíticas, por bradicardia
- Ritmo: torsades de pointes (taquicardia ventricular polimórfica con QT prolongado)
Síntomas y signos
- Desmayo súbito, a menudo desencadenado por ejercicio, emoción, ruido o durante el sueño
- Palpitaciones
- Episodios que parecen convulsiones (a veces se diagnostican erróneamente como epilepsia)
- Paro cardíaco o muerte súbita
- Muchos portadores son asintomáticos
Diagnóstico
- Clínico
- Se sospecha en pacientes con síncope, convulsiones o paro inexplicados, en quienes toman medicamentos que prolongan el QT y en los familiares de jóvenes que murieron súbitamente.
- Pruebas
- Electrocardiograma de 12 derivaciones con QT corregido por la frecuencia (QTc); valores mayores de unos 470 ms en hombres y 480 ms en mujeres se consideran prolongados, y por encima de 500 ms el riesgo es alto. Potasio, magnesio y calcio séricos; función tiroidea; revisión de todos los medicamentos. Holter, prueba de esfuerzo y estudio genético en las formas congénitas; tamizaje de los familiares en primer grado.
- Imágenes
- Ecocardiograma para descartar cardiopatía estructural.
Diagnóstico diferencial
- Epilepsia
- Síncope vasovagal
- Taquicardia ventricular polimórfica catecolaminérgica
- Síndrome de Brugada
- Taquicardia ventricular polimórfica por isquemia (QT normal)
Objetivo del tratamiento
Terminar la torsades, retirar los desencadenantes (medicamentos, alteraciones electrolíticas, bradicardia) y prevenir la muerte súbita con tratamiento a largo plazo en las formas congénitas.
Tratamiento
- Agudo
- Torsades de pointes: sulfato de magnesio intravenoso como primera línea, aun con magnesio normal; desfibrilación inmediata si no hay pulso o hay inestabilidad.
- Agudo
- Suspender todos los medicamentos que prolongan el QT y corregir el potasio y el magnesio; aumentar la frecuencia cardíaca con marcapasos transitorio o isoproterenol cuando la torsades depende de pausas.
- Médico
- QT largo congénito: los betabloqueadores no selectivos (como propranolol o nadolol) son el tratamiento de primera línea a largo plazo, en especial en el tipo 1.
- Procedimiento
- Cardiodesfibrilador implantable después de un paro cardíaco o con síncope recurrente a pesar de los betabloqueadores; denervación simpática cardíaca izquierda en casos seleccionados.
- Estilo de vida
- Evitar los medicamentos que prolongan el QT (existen listas actualizadas), reponer electrolitos durante el vómito o la diarrea y limitar los desencadenantes propios del genotipo, como la natación competitiva o las alarmas súbitas.
- Seguimiento
- Prioridades de enfermería: medir el QTc antes y después de iniciar medicamentos de alto riesgo, mantener el potasio y el magnesio en rango, monitoreo electrocardiográfico continuo en pacientes de alto riesgo y desfibrilador disponible.
Complicaciones
- Torsades de pointes
- Fibrilación ventricular y muerte súbita cardíaca
- Síncope recurrente con lesiones
- Descargas inapropiadas o complicaciones del dispositivo
Pronóstico
El QT largo congénito sintomático sin tratamiento tiene un alto riesgo de muerte súbita; con betabloqueadores, evitando los desencadenantes y con desfibrilador cuando está indicado, la mayoría de los pacientes lleva una vida normal. Las formas adquiridas suelen resolverse al suspender el medicamento y corregir los electrolitos.
Prevención
- Revisar el electrocardiograma y los electrolitos antes y durante el tratamiento con medicamentos que prolongan el QT
- Evitar combinar medicamentos que prolongan el QT
- Tamizaje familiar con electrocardiograma y estudio genético cuando se encuentra un caso congénito
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Cuál es el fármaco de primera línea en la torsades de pointes?
El sulfato de magnesio intravenoso; desfibrilar si el paciente no tiene pulso o está inestable.
¿Qué tres alteraciones electrolíticas prolongan el intervalo QT?
Hipopotasemia, hipomagnesemia e hipocalcemia.
¿Qué síndrome de QT largo hereditario se asocia con sordera congénita?
El síndrome de Jervell y Lange-Nielsen (autosómico recesivo).
¿Qué grupo de fármacos es el tratamiento de primera línea a largo plazo del QT largo congénito?
Los betabloqueadores, de preferencia no selectivos (propranolol, nadolol).
¿Qué valor de QTc indica un alto riesgo de torsades?
Un QTc mayor de unos 500 ms.
Enfermedades relacionadas
- Paro cardiorrespiratorio (FV, TV sin pulso, asistolia, AESP)
- Taquicardia ventricular
- Síncope (vasovagal, hipotensión ortostática, cardíaco)
- Hipomagnesemia
- Anorexia nerviosa
- Síndrome de muerte súbita del lactante (SMSL)
- Bloqueo auriculoventricular
- Disfunción del nodo sinusal y bradicardia sintomática
- Miocardiopatía hipertrófica
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Long QT Syndrome (National Heart, Lung, and Blood Institute (NHLBI), NIH, 2026); Romano-Ward syndrome (MedlinePlus Genetics, US National Library of Medicine, 2026).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.