
Néoplasies endocriniennes multiples (NEM1, NEM2A, NEM2B)
Syndromes héréditaires avec des tumeurs dans plusieurs glandes hormonales. Le test génétique de la famille permet une chirurgie précoce qui prévient le cancer.
Ce que c'est
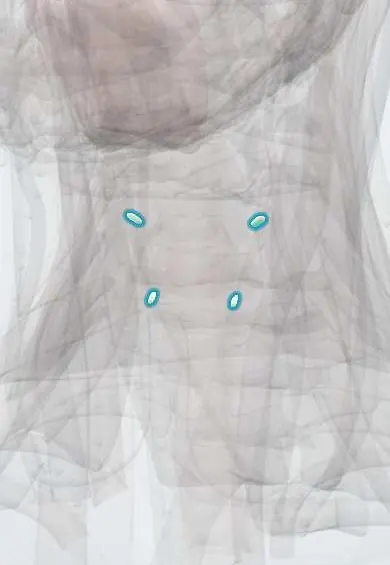
Groupe de syndromes autosomiques dominants dans lesquels des tumeurs se développent dans au moins deux glandes endocrines. La NEM1 (gène MEN1, ménine) touche les parathyroïdes, le pancréas et le duodénum, et l'hypophyse ; les NEM2A et NEM2B (proto-oncogène RET) comportent un carcinome médullaire de la thyroïde et un phéochromocytome, avec une hyperparathyroïdie dans la NEM2A et des névromes muqueux dans la NEM2B.
Qui est touché
Rares, mais importantes en pratique car les porteurs au sein d'une famille peuvent être identifiés par test génétique. Le carcinome médullaire de la thyroïde se développe chez presque tous les porteurs d'une mutation RET ; l'hyperparathyroïdie primaire est la manifestation la plus fréquente et la plus précoce de la NEM1.
Causes
- NEM1 : mutation inactivatrice du gène suppresseur de tumeur MEN1 (ménine) sur le chromosome 11
- NEM2A et NEM2B : mutations activatrices du proto-oncogène RET sur le chromosome 10
- Transmission autosomique dominante à forte pénétrance ; certains cas sont des mutations de novo
Facteurs de risque
- Apparenté au premier degré atteint de NEM ou porteur d'une mutation MEN1 ou RET connue
- Hyperparathyroïdie à un âge jeune ou avec atteinte pluriglandulaire
- Carcinome médullaire de la thyroïde ou phéochromocytome bilatéral à tout âge
Physiopathologie
Dans la NEM1, la perte de la seconde copie normale d'un gène suppresseur de tumeur permet la croissance de multiples tumeurs dans les glandes cibles. Dans la NEM2, un récepteur RET constamment actif entraîne une hyperplasie des cellules C thyroïdiennes et des cellules médullosurrénaliennes, qui évolue vers le carcinome médullaire et le phéochromocytome. Les symptômes proviennent de l'excès d'hormones (calcium, gastrine, insuline, prolactine, catécholamines, calcitonine) et de la croissance tumorale locale.
Classification
- NEM1 (les trois « P » de l'anglais : parathyroid, pancreas, pituitary) : hyperplasie ou adénomes parathyroïdiens, tumeurs neuroendocrines pancréatiques et duodénales (gastrinome, insulinome), adénomes hypophysaires (souvent prolactinome)
- NEM2A : carcinome médullaire de la thyroïde, phéochromocytome et hyperplasie parathyroïdienne
- NEM2B : carcinome médullaire de la thyroïde, phéochromocytome, névromes muqueux et morphotype marfanoïde
Symptômes et signes
- Hypercalcémie : calculs rénaux, douleurs osseuses, douleurs abdominales, polyurie et fatigue
- Gastrinome : ulcères peptiques récidivants ou multiples et diarrhée chronique (syndrome de Zollinger-Ellison)
- Insulinome : hypoglycémie à jeun avec confusion ou sueurs
- Tumeur hypophysaire : aménorrhée, galactorrhée, acromégalie ou déficits du champ visuel
- Phéochromocytome : céphalées, sueurs, palpitations et hypertension paroxystiques
- Carcinome médullaire de la thyroïde : nodule thyroïdien ou adénopathies cervicales ; diarrhée au stade avancé
Diagnostic
- Clinique
- Évoquée lorsque deux des tumeurs caractéristiques surviennent chez une même personne, ou qu'une seule survient chez un apparenté d'un cas connu. Une anamnèse familiale soigneuse est essentielle.
- Examens
- Test génétique à la recherche de mutations MEN1 ou RET chez les cas index et leurs apparentés. Calcémie et PTH ; gastrine, glycémie à jeun avec insuline, prolactine et IGF-1 dans la NEM1 ; calcitonine et ACE pour le carcinome médullaire ; métanéphrines plasmatiques ou urinaires pour le phéochromocytome.
- Imagerie
- IRM hypophysaire ; TDM, IRM, écho-endoscopie ou TEP aux analogues de la somatostatine pour le pancréas ; échographie cervicale ; TDM ou IRM surrénalienne.
Diagnostic différentiel
- Hyperparathyroïdie primaire sporadique
- Adénome hypophysaire ou tumeur neuroendocrine sporadique
- Maladie de von Hippel-Lindau et neurofibromatose de type 1 (autres syndromes avec phéochromocytome)
- Hypercalcémie hypocalciurique familiale
Objectif du traitement
Détecter précocement les tumeurs chez les porteurs, les retirer ou les contrôler avant qu'elles ne se disséminent ou ne provoquent des urgences hormonales, et dépister les apparentés.
Traitement
- Chirurgical
- Thyroïdectomie totale prophylactique chez les porteurs d'une mutation RET, programmée selon le niveau de risque de la mutation (dès la petite enfance dans la NEM2B).
- Chirurgical
- Le phéochromocytome est retiré avant toute chirurgie thyroïdienne ou autre, après alpha-blocage. Parathyroïdectomie subtotale ou totale pour l'hyperparathyroïdie ; résection de certaines tumeurs pancréatiques.
- Médical
- Inhibiteurs de la pompe à protons pour le gastrinome, agonistes dopaminergiques pour le prolactinome et analogues de la somatostatine pour certaines tumeurs neuroendocrines.
- Suivi
- Surveillance biologique et d'imagerie à vie des porteurs, et conseil génétique et test des apparentés au premier degré.
Complications
- Carcinome médullaire de la thyroïde métastatique
- Tumeurs neuroendocrines pancréatiques malignes, cause majeure de décès dans la NEM1
- Crise hypertensive due au phéochromocytome
- Hyperparathyroïdie récidivante et calculs rénaux
- Hypoparathyroïdie après chirurgie parathyroïdienne
Pronostic
Dépend des tumeurs qui se développent et du moment où elles sont découvertes. Le diagnostic génétique précoce avec thyroïdectomie prophylactique a nettement amélioré la survie dans la NEM2 ; dans la NEM1, les tumeurs neuroendocrines malignes déterminent en grande partie le pronostic.
Prévention
- Test génétique des apparentés des personnes atteintes
- Thyroïdectomie prophylactique chez les porteurs d'une mutation RET
Testez-vous
Réfléchissez à la réponse, puis touchez la question pour la voir.
Quelles sont les trois glandes classiquement atteintes dans la NEM1 ?
Parathyroïdes, pancréas (et duodénum) et hypophyse : les trois « P » (moyen mnémotechnique anglais : parathyroid, pancreas, pituitary).
Quel gène est muté dans les NEM2A et NEM2B ?
Le proto-oncogène RET, par une mutation activatrice (gain de fonction).
Dans la NEM2, quelle tumeur faut-il exclure et traiter avant la chirurgie thyroïdienne ?
Le phéochromocytome, pour éviter une crise hypertensive pendant l'anesthésie.
Quelles caractéristiques distinguent la NEM2B de la NEM2A ?
Névromes muqueux et morphotype marfanoïde, sans hyperparathyroïdie.
Quelle est la manifestation la plus fréquente de la NEM1 ?
L'hyperparathyroïdie primaire par hyperplasie parathyroïdienne pluriglandulaire.
Maladies associées
- Hyperparathyroïdie primaire
- Adénome hypophysaire
- Prolactinome (hyperprolactinémie)
- Syndrome de Zollinger-Ellison (gastrinome)
- Insulinome
- Carcinome médullaire de la thyroïde
- Phéochromocytome
- Cancer de la thyroïde (papillaire)
- Syndrome de Marfan
Information éducative, pas un avis médical. En cas de symptôme, consultez un professionnel de santé.
Sources: Multiple endocrine neoplasia (MEN) I (MedlinePlus Medical Encyclopedia (U.S. National Library of Medicine), 2025); Multiple endocrine neoplasia (MEN) II (MedlinePlus Medical Encyclopedia (U.S. National Library of Medicine), 2025).
Vous avez repéré une erreur ?Nous améliorons sans cesse le contenu pour la communauté. Dites-nous ce qui ne va pas et notre équipe le vérifiera.Signaler une erreur
Modèle représentatif, à des fins éducatives uniquement.