
Medulläres Schilddrüsenkarzinom
Ein seltener Schilddrüsenkrebs der calcitoninbildenden C-Zellen. Etwa ein Viertel ist erblich (RET-Gen, MEN 2), daher werden Angehörige getestet.
Was es ist
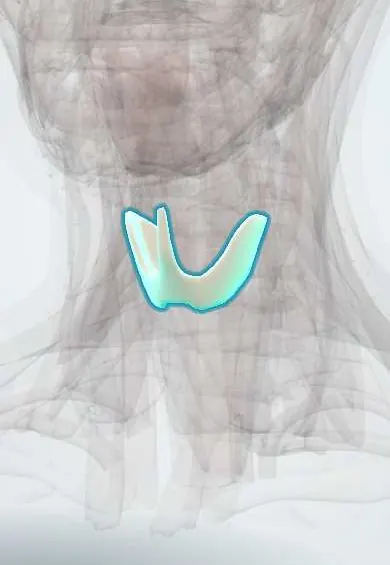
Ein neuroendokriner Tumor, der von den parafollikulären (C-)Zellen der Schilddrüse ausgeht, die aus der Neuralleiste stammen und Calcitonin sezernieren. Er nimmt kein Jod auf und ist nicht TSH-abhängig, verhält sich also anders als die Karzinome der Follikelzellen. Er tritt sporadisch oder im Rahmen der multiplen endokrinen Neoplasie Typ 2 (MEN 2A, MEN 2B) und des familiären MTC auf.
Wen es betrifft
Macht etwa 1 bis 2 % der Schilddrüsenkarzinome aus. Rund drei Viertel der Fälle sind sporadisch und treten meist im vierten bis sechsten Lebensjahrzehnt auf; die erblichen Formen erscheinen früher, bei MEN 2B sogar in der frühen Kindheit. Lateinamerikanische Serien, darunter kolumbianische und brasilianische Familien, berichten dieselben RET-Hotspot-Mutationen wie anderswo, und eine Kaskadentestung der Angehörigen wird empfohlen.
Ursachen
- Sporadisch: somatische RET-Mutationen in den meisten Tumoren, teils RAS-Mutationen
- Erblich: Keimbahnmutationen mit Funktionsgewinn im RET-Protoonkogen, autosomal-dominant
- MEN 2A: MTC mit Phäochromozytom und primärem Hyperparathyreoidismus
- MEN 2B: MTC mit Phäochromozytom, Schleimhautneuromen und marfanoidem Habitus, typischerweise die aggressivste Form
Risikofaktoren
- Familienanamnese von MTC, Phäochromozytom oder MEN 2
- Bekannte RET-Keimbahnmutation
- Eigene Vorgeschichte eines Phäochromozytoms oder von Schleimhautneuromen
Pathophysiologie
Aktivierende RET-Mutationen treiben eine C-Zell-Hyperplasie an, die bei den erblichen Formen in ein multifokales, oft beidseitiges Karzinom übergeht; sporadische Tumoren sind meist solitär und einseitig. Der Tumor sezerniert Calcitonin und karzinoembryonales Antigen (CEA), die als Tumormarker dienen; hohes Calcitonin und andere Peptide können sekretorischen Durchfall und Flush verursachen. Histologisch zeigen sich Zellnester in einem aus Calcitonin hervorgegangenen Amyloidstroma. Die Ausbreitung erfolgt früh in zentrale und laterale Halslymphknoten, dann in Leber, Lunge und Knochen.
Einteilung
- Sporadisches MTC (etwa 75 %)
- Erbliches MTC: MEN 2A, MEN 2B und familiäres MTC
- Erbliche Risikokategorien nach RET-Codon (höchstes, hohes, mittleres Risiko) bestimmen den Zeitpunkt der prophylaktischen Thyreoidektomie
Symptome und Zeichen
- Schmerzloser, fester Schilddrüsenknoten, oft im oberen Teil der Lappen
- Vergrößerte Halslymphknoten
- Heiserkeit, Schluck- oder Atembeschwerden bei lokaler Invasion
- Wässriger Durchfall und Gesichtsflush bei fortgeschrittener Erkrankung mit hohem Calcitonin
- Merkmale begleitender Tumoren: anfallsartige Hypertonie, Kopfschmerzen und Schwitzen (Phäochromozytom); Schleimhautneurome an Lippen und Zunge (MEN 2B)
Diagnose
- Klinisch
- Untersuchung des Halses auf Knoten und Lymphknoten, Familienanamnese von Schilddrüsenkrebs, Phäochromozytom oder Hyperparathyreoidismus sowie Untersuchung auf Schleimhautneurome und marfanoiden Habitus.
- Untersuchungen
- Feinnadelaspirationszytologie mit Calcitonin-Immunfärbung oder Calcitoninbestimmung in der Spülflüssigkeit. Serumcalcitonin und CEA (diagnostische und Ausgangsmarker). RET-Keimbahntest bei jedem Patienten mit MTC. Vor jeder Halsoperation Metanephrine in Plasma oder Urin zum Ausschluss eines Phäochromozytoms sowie Serumcalcium und PTH.
- Bildgebung
- Der Halsultraschall von Schilddrüse und allen Lymphknotenkompartimenten ist die erste Wahl. Bei hohem Calcitonin dienen CT von Hals und Thorax, Leber-MRT oder mehrphasige CT und Knochenbildgebung dem Staging von Fernmetastasen; funktionelle PET-Bildgebung wird in ausgewählten Fällen eingesetzt.
Differenzialdiagnose
- Papilläres und follikuläres Schilddrüsenkarzinom
- Gutartiger Schilddrüsenknoten oder Knotenstruma
- Anaplastisches Schilddrüsenkarzinom und Schilddrüsenlymphom
- Metastase in der Schilddrüse
- Andere Ursachen eines erhöhten Calcitonins (chronische Nierenerkrankung, Einnahme von Protonenpumpenhemmern, andere neuroendokrine Tumoren)
Behandlungsziel
Bei der ersten Operation die gesamte Erkrankung im Hals entfernen, zuvor ein Phäochromozytom ausschließen oder behandeln, Nebenschilddrüsen und Kehlkopfnerven schonen und gefährdete Angehörige früh genug erkennen, um Krebs zu verhindern.
Behandlung
- Operativ
- Totale Thyreoidektomie mit zentraler Neck Dissection, bei Lymphknotenbefall zusätzlich laterale Neck Dissection. Ein vorhandenes Phäochromozytom wird zuerst nach Alpha-Blockade entfernt.
- Operativ
- Prophylaktische totale Thyreoidektomie bei Trägern einer RET-Mutation, zeitlich nach Risikoklasse der Mutation (im ersten Lebensjahr bei den MEN-2B-Mutationen mit höchstem Risiko).
- Medikamentös
- Levothyroxinersatz nach Thyreoidektomie mit dem Ziel einer normalen Schilddrüsenfunktion statt einer TSH-Suppression. Radiojod ist nicht wirksam. Selektive RET-Inhibitoren und Multikinase-Inhibitoren werden bei progredienter metastasierter Erkrankung eingesetzt.
- Eingriff
- Perkutane Strahlentherapie oder lokale Therapien bei ausgewählter nicht resektabler oder symptomatischer Erkrankung, etwa Knochenmetastasen.
- Verlaufskontrolle
- Lebenslang Calcitonin und CEA mit Verdopplungszeiten, Halsultraschall und Serumcalcium nach der Operation; bei erblichen Fällen jährliches Screening auf Phäochromozytom und Hyperparathyreoidismus.
Komplikationen
- Hypoparathyreoidismus und Hypokalzämie nach der Operation
- Verletzung des Nervus laryngeus recurrens mit Heiserkeit
- Lokalrezidiv und Halslymphknotenmetastasen
- Fernmetastasen in Leber, Lunge und Knochen
- Hypertensive Krise durch ein unerkanntes Phäochromozytom während der Operation
Prognose
Der Verlauf hängt vor allem vom Stadium bei Diagnose ab: Auf die Schilddrüse begrenzte Erkrankung wird oft geheilt, während Lymphknoten- und Fernmetastasen das Überleben senken. Postoperative Calcitonin- und CEA-Spiegel und ihre Verdopplungszeiten sagen ein Rezidiv voraus. Kinder, die vor Entstehung des Krebses prophylaktisch operiert werden, haben eine ausgezeichnete Prognose.
Vorbeugung
- Genetische Beratung und RET-Testung der Verwandten ersten Grades aller Menschen mit erblichem MTC
- Frühe prophylaktische Thyreoidektomie bei Trägern einer RET-Mutation
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Aus welchen Zellen entsteht das medulläre Schilddrüsenkarzinom, und welche Tumormarker werden verfolgt?
Parafollikuläre C-Zellen (aus der Neuralleiste); Calcitonin und CEA.
Was muss vor einer Schilddrüsenoperation bei einem Patienten mit MTC ausgeschlossen werden, und warum?
Ein Phäochromozytom, durch Bestimmung der Metanephrine, weil ein unerkanntes eine hypertensive Krise in Narkose auslösen kann; es wird zuerst entfernt.
Welches Gen wird bei jedem Patienten mit MTC getestet?
Das RET-Protoonkogen (Keimbahntest), weil ein positives Ergebnis eine MEN 2 definiert und zur Testung der Angehörigen führt.
Warum wird Radiojod nicht zur Behandlung des MTC eingesetzt?
C-Zellen reichern kein Jod an, daher nimmt der Tumor es nicht auf.
Welche Komponenten haben MEN 2A und MEN 2B?
MEN 2A: MTC, Phäochromozytom und Hyperparathyreoidismus. MEN 2B: MTC, Phäochromozytom, Schleimhautneurome und marfanoider Habitus.
Arzneimittel bei dieser Krankheit
Verwandte Erkrankungen
- Schilddrüsenkrebs (papillär)
- Schilddrüsenknoten
- Multiple endokrine Neoplasie (MEN 1, 2A, 2B)
- Phäochromozytom
- Primärer Hyperparathyreoidismus
- Hypoparathyreoidismus (inkl. Hypokalzämie nach Thyreoidektomie)
- Marfan-Syndrom
- Hypothyreose
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Thyroid cancer - medullary carcinoma: MedlinePlus Medical Encyclopedia (MedlinePlus Medical Encyclopedia (U.S. National Library of Medicine), 2025); Medullary Thyroid Cancer | American Thyroid Association (American Thyroid Association, 2025).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
Repräsentatives Modell, nur zu Lernzwecken.