
Carcinoma medular da tireoide
Câncer raro da tireoide originado das células C, que produzem calcitonina. Cerca de um quarto é hereditário (gene RET, NEM 2), por isso a família é testada.
O que é
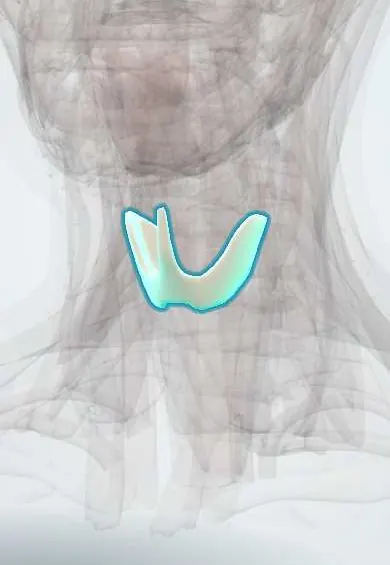
Neoplasia maligna neuroendócrina originada das células parafoliculares (C) da tireoide, que derivam da crista neural e secretam calcitonina. Não capta iodo nem depende do TSH, por isso se comporta de forma diferente dos cânceres da tireoide de células foliculares. Ocorre de forma esporádica ou como parte da neoplasia endócrina múltipla tipo 2 (NEM 2A, NEM 2B) e do CMT familiar.
Quem afeta
Responde por cerca de 1 a 2% dos cânceres da tireoide. Cerca de três quartos dos casos são esporádicos e costumam se apresentar entre a quarta e a sexta décadas; as formas hereditárias surgem mais cedo, na NEM 2B até na primeira infância. Séries latino-americanas, incluindo famílias colombianas e brasileiras, relatam as mesmas mutações hotspot de RET vistas em outros lugares, e recomenda-se o teste em cascata dos familiares.
Causas
- Esporádico: mutações somáticas de RET na maioria dos tumores, às vezes mutações de RAS
- Hereditário: mutações germinativas de ganho de função do proto-oncogene RET, autossômicas dominantes
- NEM 2A: CMT com feocromocitoma e hiperparatireoidismo primário
- NEM 2B: CMT com feocromocitoma, neuromas mucosos e hábito marfanoide, tipicamente a forma mais agressiva
Fatores de risco
- História familiar de CMT, feocromocitoma ou NEM 2
- Mutação germinativa de RET conhecida
- História pessoal de feocromocitoma ou neuromas mucosos
Fisiopatologia
As mutações ativadoras de RET levam à hiperplasia das células C, que progride para carcinoma multifocal, muitas vezes bilateral, nas formas hereditárias; os tumores esporádicos costumam ser únicos e unilaterais. O tumor secreta calcitonina e antígeno carcinoembrionário (CEA), que servem como marcadores tumorais; a calcitonina alta e outros peptídeos podem causar diarreia secretora e rubor. A histologia mostra ninhos de células em estroma amiloide derivado da calcitonina. A disseminação é precoce para os linfonodos cervicais centrais e laterais e depois para fígado, pulmão e osso.
Classificação
- CMT esporádico (cerca de 75%)
- CMT hereditário: NEM 2A, NEM 2B e CMT familiar
- As categorias de risco hereditário pelo códon de RET (altíssimo, alto, moderado) orientam o momento da tireoidectomia profilática
Sintomas e sinais
- Nódulo tireoidiano firme e indolor, muitas vezes na parte superior dos lobos
- Linfonodos cervicais aumentados
- Rouquidão, dificuldade para engolir ou respirar com invasão local
- Diarreia aquosa e rubor facial na doença avançada com calcitonina alta
- Características dos tumores associados: hipertensão episódica, cefaleia e sudorese (feocromocitoma); neuromas mucosos dos lábios e da língua (NEM 2B)
Diagnóstico
- Clínico
- Exame cervical do nódulo e dos linfonodos, história familiar de câncer de tireoide, feocromocitoma ou hiperparatireoidismo e exame em busca de neuromas mucosos e hábito marfanoide.
- Exames
- Citologia por punção aspirativa por agulha fina, com imuno-histoquímica para calcitonina ou calcitonina dosada no lavado da agulha. Calcitonina e CEA séricos (marcadores diagnósticos e basais). Teste germinativo de RET em todo paciente com CMT. Antes de qualquer cirurgia cervical, metanefrinas plasmáticas ou urinárias para excluir feocromocitoma, e cálcio sérico e PTH.
- Imagem
- A ultrassonografia cervical da tireoide e de todos os compartimentos linfonodais é a primeira linha. Com calcitonina alta, TC de pescoço e tórax, RM ou TC multifásica do fígado e imagem óssea estadiam a doença a distância; a PET funcional é usada em casos selecionados.
Diagnóstico diferencial
- Carcinoma papilífero e folicular da tireoide
- Nódulo tireoidiano benigno ou bócio multinodular
- Carcinoma anaplásico da tireoide e linfoma da tireoide
- Metástase para a tireoide
- Outras causas de calcitonina elevada (doença renal crônica, uso de inibidores da bomba de prótons, outros tumores neuroendócrinos)
Objetivo do tratamento
Remover toda a doença cervical na primeira operação, excluir ou tratar antes o feocromocitoma, proteger as paratireoides e os nervos laríngeos e identificar os familiares em risco a tempo de prevenir o câncer.
Tratamento
- Cirúrgico
- Tireoidectomia total com esvaziamento cervical central, mais esvaziamento cervical lateral quando há linfonodos comprometidos. Um feocromocitoma, se presente, é removido primeiro, após bloqueio alfa.
- Cirúrgico
- Tireoidectomia total profilática nos portadores de mutação de RET, programada pela classe de risco da mutação (no primeiro ano de vida para as mutações de NEM 2B de risco mais alto).
- Clínico
- Reposição de levotiroxina após a tireoidectomia, visando função tireoidiana normal e não a supressão do TSH. O iodo radioativo não é eficaz. Inibidores seletivos de RET e inibidores multiquinase são usados na doença metastática progressiva.
- Procedimento
- Radioterapia externa ou terapias locais para doença irressecável ou sintomática selecionada, como metástases ósseas.
- Acompanhamento
- Calcitonina e CEA com tempos de duplicação, ultrassonografia cervical e cálcio sérico após a cirurgia, por toda a vida; rastreamento anual de feocromocitoma e hiperparatireoidismo nos casos hereditários.
Complicações
- Hipoparatireoidismo e hipocalcemia após a cirurgia
- Lesão do nervo laríngeo recorrente com rouquidão
- Recidiva local e metástases linfonodais cervicais
- Metástases a distância para fígado, pulmão e osso
- Crise hipertensiva por feocromocitoma não reconhecido durante a cirurgia
Prognóstico
O desfecho depende sobretudo do estadiamento ao diagnóstico: a doença confinada à tireoide muitas vezes é curada, enquanto a disseminação linfonodal e a distância reduzem a sobrevida. Os níveis pós-operatórios de calcitonina e CEA e seus tempos de duplicação predizem a recidiva. Crianças submetidas à cirurgia profilática antes do surgimento do câncer têm excelente prognóstico.
Prevenção
- Aconselhamento genético e teste de RET dos parentes de primeiro grau de qualquer pessoa com CMT hereditário
- Tireoidectomia profilática precoce nos portadores de mutação de RET
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Quais células dão origem ao carcinoma medular da tireoide e quais marcadores tumorais são acompanhados?
As células C parafoliculares (origem na crista neural); calcitonina e CEA.
O que deve ser excluído antes da cirurgia da tireoide em um paciente com CMT, e por quê?
O feocromocitoma, pela dosagem de metanefrinas, porque um não reconhecido pode causar crise hipertensiva sob anestesia; ele é removido primeiro.
Qual gene é testado em todo paciente com CMT?
O proto-oncogene RET (teste germinativo), porque um resultado positivo define NEM 2 e leva ao teste dos familiares.
Por que o iodo radioativo não é usado para tratar o CMT?
As células C não concentram iodo, de modo que o tumor não o capta.
Quais são os componentes da NEM 2A e da NEM 2B?
NEM 2A: CMT, feocromocitoma e hiperparatireoidismo. NEM 2B: CMT, feocromocitoma, neuromas mucosos e hábito marfanoide.
Conexões
Fármacos para esta doença2
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Thyroid cancer - medullary carcinoma: MedlinePlus Medical Encyclopedia (MedlinePlus Medical Encyclopedia (U.S. National Library of Medicine), 2025); Medullary Thyroid Cancer | American Thyroid Association (American Thyroid Association, 2025).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.