Carcinoma medular de tiroides !
Cáncer de tiroides poco frecuente que nace de las células C productoras de calcitonina. Cerca de un cuarto es hereditario (gen RET, NEM 2).
Actualizado 2026-11-01
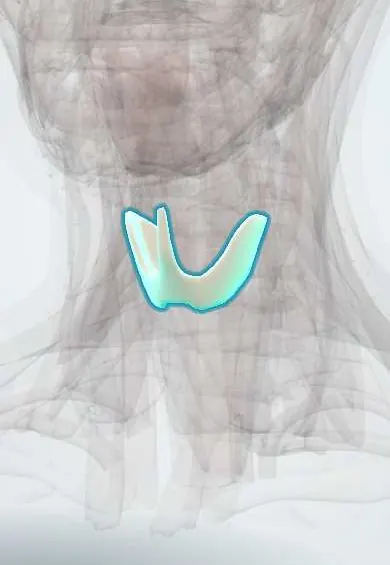
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
Por qué ocurre
- Oncogenes: RAS, MYC, HER2, BCR-ABL y la tabla que hay que saber
- Síndromes de cáncer hereditario: la tabla que debe conocer
- Marcadores tumorales: en suero y en tejido, y para qué sirve cada uno
- Regulación del calcio: PTH, vitamina D y calcitonina
- Receptores con actividad tirosina cinasa
- Antígeno carcinoembrionario (CEA)
Qué es
Neoplasia maligna neuroendocrina originada en las células parafoliculares (C) de la tiroides, derivadas de la cresta neural y productoras de calcitonina. No capta yodo ni depende de la TSH, por lo que se comporta distinto a los cánceres de células foliculares. Se presenta de forma esporádica o como parte de la neoplasia endocrina múltiple tipo 2 (NEM 2A, NEM 2B) y del CMT familiar.
A quién afecta
Representa alrededor del 1 al 2 % de los cánceres de tiroides. Cerca de tres cuartas partes son esporádicos y suelen aparecer entre la cuarta y la sexta década; las formas hereditarias aparecen antes, en la NEM 2B incluso en la primera infancia. Series latinoamericanas, incluidas familias colombianas y brasileñas, describen las mismas mutaciones RET frecuentes que en otras regiones, y se recomienda el estudio genético en cascada de los familiares.
Causas
- Esporádico: mutaciones somáticas de RET en la mayoría de los tumores, a veces mutaciones de RAS
- Hereditario: mutaciones germinales activadoras del protooncogén RET, herencia autosómica dominante
- NEM 2A: CMT con feocromocitoma e hiperparatiroidismo primario
- NEM 2B: CMT con feocromocitoma, neuromas mucosos y hábito marfanoide, por lo general la forma más agresiva
Factores de riesgo
- Antecedente familiar de CMT, feocromocitoma o NEM 2
- Mutación germinal de RET conocida
- Antecedente personal de feocromocitoma o de neuromas mucosos
Fisiopatología
Las mutaciones activadoras de RET producen hiperplasia de células C que progresa a un carcinoma multifocal y a menudo bilateral en las formas hereditarias; los tumores esporádicos suelen ser únicos y unilaterales. El tumor secreta calcitonina y antígeno carcinoembrionario (ACE), que sirven como marcadores tumorales; la calcitonina elevada y otros péptidos pueden causar diarrea secretora y rubor. La histología muestra nidos celulares en un estroma amiloide derivado de la calcitonina. La diseminación es temprana a los ganglios cervicales centrales y laterales, y luego a hígado, pulmón y hueso.
Clasificación
- CMT esporádico (cerca del 75 %)
- CMT hereditario: NEM 2A, NEM 2B y CMT familiar
- Las categorías de riesgo hereditario según el codón de RET (máximo, alto, moderado) orientan el momento de la tiroidectomía profiláctica
Síntomas y signos
- Nódulo tiroideo firme e indoloro, a menudo en la porción superior de los lóbulos
- Adenopatías cervicales
- Disfonía, dificultad para tragar o para respirar si hay invasión local
- Diarrea acuosa y rubor facial en la enfermedad avanzada con calcitonina alta
- Signos de los tumores asociados: hipertensión episódica, cefalea y sudoración (feocromocitoma); neuromas mucosos en labios y lengua (NEM 2B)
Diagnóstico
- Clínico
- Examen del nódulo y de los ganglios del cuello, antecedente familiar de cáncer de tiroides, feocromocitoma o hiperparatiroidismo, y búsqueda de neuromas mucosos y hábito marfanoide.
- Pruebas
- Citología por aspiración con aguja fina, con inmunotinción para calcitonina o medición de calcitonina en el líquido de lavado. Calcitonina sérica y ACE (marcadores diagnósticos y de base). Estudio germinal de RET en todo paciente con CMT. Antes de cualquier cirugía del cuello, metanefrinas en plasma u orina para descartar feocromocitoma, y calcio sérico y PTH.
- Imágenes
- La ecografía del cuello, de la tiroides y de todos los compartimentos ganglionares es la primera línea. Con calcitonina alta, la TC de cuello y tórax, la RM o la TC multifásica de hígado y los estudios óseos estadifican la enfermedad a distancia; la PET funcional se usa en casos seleccionados.
Diagnóstico diferencial
- Carcinoma papilar y folicular de tiroides
- Nódulo tiroideo benigno o bocio multinodular
- Carcinoma anaplásico y linfoma de tiroides
- Metástasis a la tiroides
- Otras causas de calcitonina elevada (enfermedad renal crónica, uso de inhibidores de la bomba de protones, otros tumores neuroendocrinos)
Objetivo del tratamiento
Resecar toda la enfermedad cervical en la primera cirugía, descartar o tratar primero un feocromocitoma, proteger las paratiroides y los nervios laríngeos, e identificar a los familiares en riesgo a tiempo para prevenir el cáncer.
Tratamiento
- Quirúrgico
- Tiroidectomía total con vaciamiento ganglionar central, más vaciamiento lateral si hay ganglios comprometidos. Si existe un feocromocitoma, se reseca primero tras el bloqueo alfa.
- Quirúrgico
- Tiroidectomía total profiláctica en portadores de mutación de RET, en el momento que indique la categoría de riesgo (en el primer año de vida para las mutaciones de máximo riesgo de la NEM 2B).
- Médico
- Reemplazo con levotiroxina después de la tiroidectomía, buscando función tiroidea normal y no supresión de la TSH. El yodo radiactivo no es eficaz. Los inhibidores selectivos de RET y los inhibidores multicinasa se usan en la enfermedad metastásica progresiva.
- Procedimiento
- Radioterapia externa o terapias locales en casos seleccionados de enfermedad irresecable o sintomática, como las metástasis óseas.
- Seguimiento
- Calcitonina y ACE de por vida con sus tiempos de duplicación, ecografía cervical y calcio sérico después de la cirugía; tamización anual de feocromocitoma e hiperparatiroidismo en los casos hereditarios.
Complicaciones
- Hipoparatiroidismo e hipocalcemia posoperatorios
- Lesión del nervio laríngeo recurrente con disfonía
- Recaída local y metástasis ganglionares cervicales
- Metástasis a distancia en hígado, pulmón y hueso
- Crisis hipertensiva por un feocromocitoma no reconocido durante la cirugía
Pronóstico
El pronóstico depende sobre todo del estadio al diagnóstico: la enfermedad limitada a la tiroides a menudo se cura, mientras que la extensión ganglionar y a distancia reduce la supervivencia. Los niveles posoperatorios de calcitonina y ACE y sus tiempos de duplicación predicen la recaída. Los niños operados de forma profiláctica antes de que aparezca el cáncer tienen un pronóstico excelente.
Prevención
- Asesoría genética y estudio de RET en los familiares de primer grado de toda persona con CMT hereditario
- Tiroidectomía profiláctica temprana en los portadores de mutación de RET
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿De qué células se origina el carcinoma medular de tiroides y qué marcadores tumorales se siguen?
De las células parafoliculares C (origen en la cresta neural); calcitonina y ACE.
¿Qué se debe descartar antes de la cirugía de tiroides en un paciente con CMT, y por qué?
Un feocromocitoma, midiendo metanefrinas, porque si no se reconoce puede causar una crisis hipertensiva durante la anestesia; se reseca primero.
¿Qué gen se estudia en todo paciente con CMT?
El protooncogén RET (estudio germinal), porque un resultado positivo define una NEM 2 y lleva al estudio de los familiares.
¿Por qué no se usa yodo radiactivo para tratar el CMT?
Las células C no concentran yodo, por lo que el tumor no lo capta.
¿Cuáles son los componentes de la NEM 2A y la NEM 2B?
NEM 2A: CMT, feocromocitoma e hiperparatiroidismo. NEM 2B: CMT, feocromocitoma, neuromas mucosos y hábito marfanoide.
Enfermedades relacionadas
- Cáncer de tiroides (papilar)
- Nódulo tiroideo
- Neoplasia endocrina múltiple (NEM 1, 2A, 2B)
- Feocromocitoma
- Hiperparatiroidismo primario
- Hipoparatiroidismo (incluida la hipocalcemia posterior a tiroidectomía)
- Síndrome de Marfan
- Síndrome carcinoide
- Hipotiroidismo
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Thyroid cancer - medullary carcinoma: MedlinePlus Medical Encyclopedia (MedlinePlus Medical Encyclopedia (U.S. National Library of Medicine), 2025); Medullary Thyroid Cancer | American Thyroid Association (American Thyroid Association, 2025).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.