
Nebennierenrindenkarzinom
Ein seltener, aggressiver Krebs der Nebennierenrinde, oft mit rasch einsetzendem Cushing-Syndrom, Virilisierung oder großem Nebennierentumor.
Was es ist
Ein bösartiger Tumor der Nebennierenrinde. Die meisten bilden Hormone, vor allem Cortisol und Androgene, und verursachen ein rasch fortschreitendes Cushing-Syndrom, eine Virilisierung bei Frauen oder eine Feminisierung bei Männern. Andere zeigen sich als große abdominelle Raumforderung oder werden in der Bildgebung entdeckt.
Wen es betrifft
Selten, etwa 1 bis 2 Fälle pro Million Einwohner und Jahr, mit einem Gipfel in der frühen Kindheit und einem weiteren im vierten bis fünften Lebensjahrzehnt; Frauen sind etwas häufiger betroffen. Im Süden Brasiliens liegt die Inzidenz im Kindesalter wegen der vererbten TP53-Variante R337H 10- bis 15-mal über der weltweiten Rate, eine lateinamerikanische Besonderheit, die für die ganze Region relevant ist.
Ursachen
- Die meisten Fälle bei Erwachsenen sind sporadisch, mit somatischen Mutationen in TP53, CTNNB1 (Beta-Catenin) und anderen Genen
- Li-Fraumeni-Syndrom (Keimbahn-TP53), die Hauptursache bei Kindern
- TP53-Founder-Variante R337H im Süden Brasiliens
- Beckwith-Wiedemann-Syndrom, Lynch-Syndrom und MEN 1 bei einer Minderheit
Risikofaktoren
- Familienanamnese früher Krebserkrankungen (Li-Fraumeni-Muster: Sarkom, Brustkrebs, Hirntumoren, Leukämie)
- Kindesalter mit einer TP53-Keimbahnvariante
- Beckwith-Wiedemann-Syndrom oder Lynch-Syndrom
Pathophysiologie
Maligne Rindenzellen verlieren oft die Kontrolle über die Steroidsynthese und setzen daher Cortisol zusammen mit Androgenvorstufen (etwa DHEA-S) und manchmal Östrogen, Aldosteron oder Steroidzwischenprodukte frei. Ein kombinierter Cortisol- und Androgenüberschuss spricht stark für ein Karzinom. Der Tumor wird groß, infiltriert Niere und untere Hohlvene (Vena cava inferior) und metastasiert in Leber, Lunge und Knochen. Das Cortisol aus dem Tumor unterdrückt ACTH, sodass die Gegenseite atrophiert und nach der Operation eine Nebenniereninsuffizienz folgen kann.
Einteilung
- Funktionell aktiv (Cortisol, Androgene, Östrogen, Aldosteron oder gemischt) versus hormoninaktiv
- ENSAT-Stadien I–II (lokalisiert, bis 5 cm oder größer), III (lokale Infiltration, Lymphknoten oder venöser Tumorthrombus), IV (Fernmetastasen)
- Der Weiss-Score in der Histologie unterscheidet Karzinom von Adenom; der Ki-67-Index bestimmt das Grading
Symptome und Zeichen
- Rasche Gewichtszunahme, Vollmondgesicht, Muskelschwäche, Hämatome, Hypertonie und Hyperglykämie (Cushing-Syndrom)
- Hirsutismus, tiefe Stimme, Klitorishypertrophie, Akne und Amenorrhö bei Frauen; Pubertas praecox bei Kindern
- Gynäkomastie und Hodenatrophie bei Männern (östrogenbildende Tumoren)
- Flanken- oder Bauchschmerzen, Völlegefühl oder tastbare Raumforderung
- Hypokaliämie und Hypertonie; Fieber, Gewichtsverlust und Beinschwellung bei fortgeschrittener Erkrankung
Diagnose
- Klinisch
- Geschwindigkeit des Beginns und Kombination der hormonellen Zeichen, Familienanamnese früher Krebserkrankungen, Untersuchung auf Virilisierung und abdominelle Raumforderung.
- Untersuchungen
- Vollständige Hormondiagnostik vor der Operation: Dexamethason-Hemmtest, ACTH, DHEA-S, Testosteron, Androstendion, 17-Hydroxyprogesteron, Östradiol bei Männern, Aldosteron und Renin mit Kalium bei hypertensiven Patienten sowie Metanephrine zum Ausschluss eines Phäochromozytoms. TP53-Keimbahntestung bei allen Kindern und bei Erwachsenen mit verdächtiger Familienanamnese. Bei Verdacht auf ein Karzinom wird wegen Tumorzellverschleppung auf eine Biopsie verzichtet, außer sie ist bei metastasierter Erkrankung nötig.
- Bildgebung
- CT oder MRT zeigen eine große, inhomogene Raumforderung mit Nekrosen, Verkalkungen, hoher nativer Dichte (über 10 Hounsfield-Einheiten) und langsamem Kontrastmittel-Washout; Thorax-CT und FDG-PET zum Staging und zur Beurteilung einer Veneninfiltration.
Differenzialdiagnose
- Benignes Nebennierenrindenadenom
- Phäochromozytom
- Nebennierenmetastase (Lunge, Niere, Melanom)
- Nierenzellkarzinom mit Infiltration der Nebenniere
- Androgenüberschuss bei polyzystischem Ovarsyndrom, Ovarialtumoren oder nicht-klassischem adrenogenitalem Syndrom
Behandlungsziel
Vollständige Entfernung des Tumors mit intakter Kapsel durch einen erfahrenen Chirurgen, Kontrolle des Hormonüberschusses, Schutz vor postoperativer Nebenniereninsuffizienz sowie adjuvante oder systemische Therapie je nach Rezidivrisiko.
Behandlung
- Operativ
- Offene radikale Adrenalektomie mit En-bloc-Entfernung infiltrierter Strukturen bei Stadium I–III; eine Tumorruptur muss vermieden werden. Resektion ausgewählter Metastasen oder Rezidive.
- Medikamentös
- Mitotan (ein adrenolytischer Wirkstoff) als adjuvante Therapie bei Hochrisikopatienten und bei fortgeschrittener Erkrankung, oft kombiniert mit platinbasierter Chemotherapie; unter Mitotan ist eine Glucocorticoid-Substitution nötig.
- Medikamentös
- Steroidsynthesehemmer zur Kontrolle eines schweren Cortisolüberschusses.
- Eingriff
- Strahlentherapie des Tumorbetts in ausgewählten Fällen und bei schmerzhaften Knochenmetastasen.
- Verlaufskontrolle
- Bildgebung von Thorax und Abdomen sowie Hormonmarker alle paar Monate über Jahre; Mitotan-Blutspiegel; Cortisol und Kalium nach der Operation.
Komplikationen
- Lokalrezidiv und Metastasen in Leber, Lunge und Knochen
- Infiltration der unteren Hohlvene und Thromboembolie
- Nebenniereninsuffizienz nach der Operation oder unter Mitotan-Therapie
- Folgen des Cortisolüberschusses: Infektionen, Diabetes, Hypertonie, Osteoporose
- Hypokaliämie
Prognose
Insgesamt ungünstig: etwa 40 % der Patienten leben nach fünf Jahren, bei Fernmetastasen weniger als 20 %. Eine vollständige Resektion in frühem Stadium und ein niedriger Ki-67-Index bieten die beste Aussicht; Kinder, besonders mit kleinen Tumoren, haben eine bessere Prognose als Erwachsene.
Testen Sie sich
Überlegen Sie die Antwort und tippen Sie dann auf die Frage.
Welches Hormonmuster spricht am stärksten für ein Nebennierenrindenkarzinom statt eines Adenoms?
Kombinierter Cortisol- und Androgenüberschuss (zum Beispiel DHEA-S) oder rasch entstehende Virilisierung.
Warum wird bei Verdacht auf ein Nebennierenrindenkarzinom auf eine perkutane Biopsie verzichtet?
Sie kann Tumorzellen entlang des Stichkanals verschleppen und ändert selten das operative Vorgehen; zudem muss zuerst ein Phäochromozytom ausgeschlossen werden.
Welches erbliche Syndrom ist die Hauptursache des Nebennierenrindenkarzinoms bei Kindern?
Das Li-Fraumeni-Syndrom (Keimbahn-TP53), einschließlich der im Süden Brasiliens häufigen Variante R337H.
Welches adrenolytische Medikament wird nach der Operation beim Hochrisiko-Nebennierenrindenkarzinom eingesetzt?
Mitotan, mit Glucocorticoid-Substitution während der Behandlung.
Welche CT-Merkmale einer Nebennierenraumforderung sprechen für Malignität?
Größe über 4 cm, Inhomogenität, native Dichte über 10 HE und langsamer Kontrastmittel-Washout.
Arzneimittel bei dieser Krankheit
Verwandte Erkrankungen
- Nebenniereninzidentalom
- Cushing-Syndrom
- Primärer Hyperaldosteronismus (Conn-Syndrom)
- Phäochromozytom
- Nebenniereninsuffizienz
- Multiple endokrine Neoplasie (MEN 1, 2A, 2B)
- Polyzystisches Ovarialsyndrom
- Nierenzellkarzinom
- Diabetes mellitus Typ 2
- Arterielle Hypertonie
Lerninformation, keine medizinische Beratung. Wenden Sie sich bei Beschwerden an medizinisches Fachpersonal.
Quellen: Adrenocortical Carcinoma Treatment (PDQ®)–Health Professional Version (National Cancer Institute (PDQ), 2025); An inherited p53 mutation that contributes in a tissue-specific manner to pediatric adrenal cortical carcinoma (Proceedings of the National Academy of Sciences of the USA (PubMed), 2001).
Fehler entdeckt?Wir verbessern die Inhalte laufend für die Community. Sagen Sie uns, was nicht stimmt, und unser Team prüft es.Fehler melden
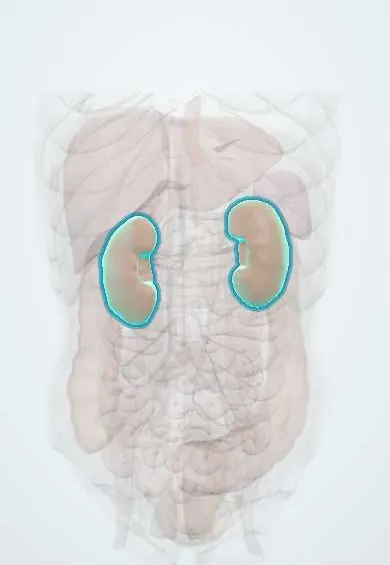
Repräsentatives Modell, nur zu Lernzwecken.