Enfermedades · Metabolismo (bioquímica)
Enfermedad de Huntington !
Enfermedad hereditaria del cerebro que causa movimientos involuntarios, cambios del ánimo y demencia, por una repetición CAG en el gen HTT.
Actualizado 2026-11-01
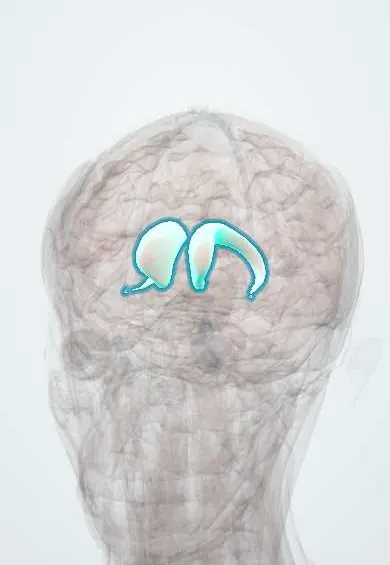
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
En la bioquímica
En fisiología
Por qué ocurre
- Herencia no clásica: expansión de repeticiones, genes mitocondriales, impronta y mosaicismo
- Autofagia
- Estrés del retículo endoplásmico y respuesta a proteínas mal plegadas
- Herencia mendeliana: autosómica dominante, recesiva y ligada al X
Qué es
Enfermedad neurodegenerativa autosómica dominante por expansión de la repetición CAG del gen HTT (36 o más), que produce una huntingtina con poliglutamina larga y tóxica.
A quién afecta
Afecta a unas 3 a 7 de cada 100 000 personas de ascendencia europea; es menos frecuente en poblaciones de origen japonés, chino o africano. En Latinoamérica es famosa la agrupación del lago de Maracaibo (Venezuela), cuyo estudio permitió localizar el gen; en Colombia se han descrito familias numerosas en la región Caribe.
Causas
- Expansión de la repetición CAG del exón 1 de HTT (cromosoma 4p16.3)
- Herencia autosómica dominante; cada hijo tiene 50 % de riesgo
- Las expansiones crecen sobre todo al pasar por el padre (forma juvenil)
Factores de riesgo
- Padre o madre afectados
- Número de CAG: 36–39 penetrancia incompleta; 40 o más, penetrancia completa
Fisiopatología
La poliglutamina alargada hace que la huntingtina se pliegue mal, forme agregados en el núcleo y altere la transcripción, el transporte axonal, la función mitocondrial y la liberación de factores neurotróficos (BDNF). Las primeras neuronas en morir son las neuronas espinosas medianas GABAérgicas del estriado (caudado y putamen) que forman la vía indirecta: se pierde el freno sobre el tálamo y aparecen movimientos excesivos (corea). Luego se afecta la corteza frontal, con trastornos conductuales y demencia.
Clasificación
- Forma del adulto (inicio típico entre los 30 y 50 años)
- Forma juvenil (Westphal, > 60 CAG): rigidez, convulsiones, inicio antes de los 20 años
- Rango de penetrancia reducida (36–39 CAG)
Síntomas y signos
- Corea: movimientos involuntarios breves y desordenados
- Torpeza, alteración de la marcha, disartria y disfagia
- Depresión, irritabilidad, apatía, conducta impulsiva
- Dificultad para planificar y organizar; luego demencia
- Pérdida de peso
Diagnóstico
- Clínico
- Trastorno del movimiento progresivo con síntomas psiquiátricos y cognitivos en una persona con antecedente familiar.
- Pruebas
- Estudio genético del número de repeticiones CAG de HTT (por PCR); la prueba predictiva en personas sin síntomas requiere asesoría.
- Imágenes
- La resonancia muestra atrofia del caudado con ventrículos laterales dilatados en «caja»; útil sobre todo para descartar otras causas.
Tratamiento
- Médico
- Fármacos para la corea (inhibidores de VMAT2 como la tetrabenazina, o antipsicóticos), según cada caso.
- Médico
- Tratamiento de la depresión, la irritabilidad y la psicosis; vigilancia del riesgo de suicidio.
- Rehabilitación
- Fisioterapia, terapia ocupacional y del lenguaje; evaluación de la deglución.
- Conservador
- Apoyo nutricional (alto gasto calórico) y cuidados paliativos en fases avanzadas.
- Seguimiento
- Asesoría genética antes y después de la prueba predictiva en familiares en riesgo.
Fármacos para esta enfermedad
Complicaciones
- Neumonía por aspiración
- Caídas y fracturas
- Desnutrición
- Suicidio
- Dependencia total en las fases finales
Pronóstico
Progresa sin cura; la supervivencia media es de 15 a 20 años tras el inicio de los síntomas.
Prevención
- Asesoría genética; diagnóstico prenatal o preimplantacional si la familia lo desea
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué repetición se expande en la enfermedad de Huntington y cómo se hereda?
La CAG del gen HTT (36 o más copias); herencia autosómica dominante.
¿Qué neuronas se pierden primero y por qué eso causa corea?
Las neuronas espinosas GABAérgicas del estriado de la vía indirecta; al perderse se libera el tálamo y sobran movimientos.
¿Por qué la forma juvenil suele heredarse del padre?
La repetición CAG es más inestable en la espermatogénesis y se expande más al pasar por la línea paterna (anticipación).
¿Qué hallazgo de resonancia es típico?
Atrofia de la cabeza del núcleo caudado con dilatación de las astas frontales de los ventrículos laterales.
Enfermedades relacionadas
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Huntington's disease: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); HTT gene: MedlinePlus Genetics (MedlinePlus, US National Library of Medicine, 2026); Textbook of Biochemistry for Medical Students, 6th ed. (Jaypee Brothers Medical Publishers (Vasudevan DM, Sreekumari S, Vaidyanathan K), 2011).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.