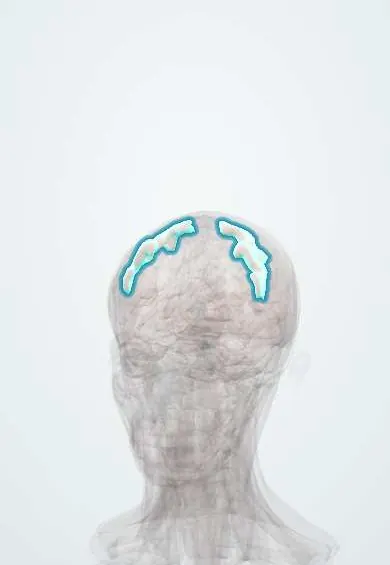
Esclerosis lateral amiotrófica !
En la ELA mueren las neuronas que mueven los músculos: hay debilidad creciente, dificultad para hablar y tragar y, al final, falla respiratoria.
Actualizado 2026-11-01
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
- Corteza motora
- Médula espinal
- Bulbo raquídeo
- Nervio hipogloso (XII)
- Lóbulo frontal
- Sustancia blanca
- Protuberancia
- Nervio vago
- Nervio espinal (XI)
Por qué ocurre
- Estrés del retículo endoplásmico y respuesta a proteínas mal plegadas
- Atrofia
- Lesión de motoneurona superior e inferior
- Glutamato (ácido glutámico)
- Superóxido dismutasa (SOD)
- La neurona y la sinapsis
Qué es
Enfermedad neurodegenerativa progresiva que destruye tanto la motoneurona superior (corteza motora y vías corticoespinales) como la inferior (núcleos motores del tronco encefálico y asta anterior de la médula espinal). Es la enfermedad de motoneurona más frecuente en adultos y no tiene cura.
A quién afecta
La incidencia es de alrededor de 1–2 por 100.000 personas al año en el mundo, con inicio habitual entre los 50 y los 70 años y ligero predominio en hombres. Los estudios de América Latina en general informan cifras similares o algo menores, con menos registros. Cerca del 5–10 % de los casos son familiares.
Causas
- La mayoría de los casos son esporádicos, de causa desconocida
- Cerca del 5–10 % son familiares, sobre todo autosómicos dominantes; la expansión de C9orf72 y las mutaciones de SOD1 son las más conocidas
- Mecanismos propuestos: excitotoxicidad por glutamato, agregación de proteínas (TDP-43), estrés oxidativo y disfunción mitocondrial
Factores de riesgo
- Edad, con pico de inicio entre los 50 y los 70 años
- Antecedente familiar de ELA o de demencia frontotemporal
- Sexo masculino (ligero exceso)
- Posibles asociaciones con tabaquismo, servicio militar y algunas exposiciones ambientales, no demostradas
Fisiopatología
Degeneran las motoneuronas de la circunvolución precentral, de los núcleos del tronco encefálico (incluido el núcleo del hipogloso en el bulbo raquídeo) y de las astas anteriores, y los haces corticoespinales laterales pierden fibras y se endurecen («esclerosis lateral»). La pérdida de motoneurona inferior produce debilidad, atrofia y fasciculaciones («amiotrófica»); la de motoneurona superior produce espasticidad e hiperreflexia. En general se respetan la sensibilidad, los movimientos oculares y los esfínteres, y la muerte suele deberse a falla de los músculos respiratorios.
Clasificación
- Inicio en extremidades (cerca de dos tercios): debilidad asimétrica de una mano o un pie
- Inicio bulbar: disartria y disfagia primero, más común en mujeres mayores
- Inicio respiratorio (raro)
- Fenotipos relacionados: atrofia muscular progresiva (solo motoneurona inferior) y esclerosis lateral primaria (solo motoneurona superior); ELA con demencia frontotemporal
Síntomas y signos
- Debilidad indolora, asimétrica y progresiva, a menudo primero en una mano (torpeza, se le caen las cosas) o un pie (pie caído, tropiezos)
- Atrofia muscular, fasciculaciones (contracciones finas) y calambres
- Espasticidad, rigidez e hiperreflexia con signo de Babinski en la misma extremidad atrófica
- Habla arrastrada, dificultad para tragar, sialorrea, atrofia de la lengua con fasciculaciones
- Disnea, ortopnea y cefalea matutina por hipoventilación nocturna
- Labilidad emocional (afecto pseudobulbar) y, en algunas personas, cambios de conducta o del lenguaje por demencia frontotemporal
Diagnóstico
- Clínico
- Combinación de signos de motoneurona superior e inferior en varias regiones del cuerpo (bulbar, cervical, torácica, lumbosacra) con diseminación progresiva, y exclusión de otras causas (criterios de Gold Coast o de El Escorial revisados). La sensibilidad es normal.
- Pruebas
- La electromiografía y las neuroconducciones muestran denervación activa y crónica generalizada con nervios sensitivos normales. Los exámenes de sangre (CK, tiroides, B12, calcio, electroforesis de proteínas) descartan imitadores; prueba genética si hay antecedente familiar. La capacidad vital forzada sigue la función respiratoria.
- Imágenes
- La resonancia magnética de cerebro y columna cervical sirve sobre todo para descartar imitadores como la mielopatía cervical o una lesión estructural.
Diagnóstico diferencial
- Mielopatía cervical espondilótica con radiculopatía
- Neuropatía motora multifocal con bloqueo de conducción
- Miastenia gravis (inicio bulbar)
- Miositis por cuerpos de inclusión y otras miopatías
- Atrofia muscular espinal del adulto y enfermedad de Kennedy
Objetivo del tratamiento
Retrasar algo la progresión, mantener la función, la nutrición y la respiración el mayor tiempo posible, controlar los síntomas y acompañar a la persona y a la familia con cuidados paliativos y planificación anticipada desde temprano.
Tratamiento
- Médico
- El riluzol (inhibidor de la liberación de glutamato) prolonga de forma modesta la supervivencia; la edaravona (antioxidante) se usa en algunos países. Existe terapia dirigida al gen para la ELA asociada a SOD1.
- Procedimiento
- La ventilación no invasiva en la insuficiencia respiratoria mejora la supervivencia y la calidad de vida; la traqueostomía con ventilación mecánica es una opción que algunas personas eligen.
- Procedimiento
- Gastrostomía (endoscópica o radiológica) por disfagia y pérdida de peso, idealmente antes de que la capacidad vital caiga demasiado.
- Rehabilitación
- Atención multidisciplinaria: fisioterapia, terapia ocupacional, fonoaudiología y ayudas para la comunicación, apoyo nutricional.
- Seguimiento
- Capacidad vital forzada, peso y evaluación de la deglución periódicos; las prioridades de enfermería son las precauciones contra la aspiración, la limpieza de la vía aérea, el cuidado de la piel y la prevención de caídas.
- Médico
- Alivio de síntomas: fármacos para espasticidad, calambres, sialorrea y afecto pseudobulbar; cuidados paliativos y voluntades anticipadas desde el inicio.
Fármacos para esta enfermedad
Complicaciones
- Insuficiencia respiratoria, principal causa de muerte
- Neumonía aspirativa
- Desnutrición y deshidratación por disfagia
- Caídas, úlceras por presión y contracturas
- Depresión y sobrecarga del cuidador
Pronóstico
Progresa sin pausa. La supervivencia mediana es de unos 2–5 años desde el inicio de los síntomas, en general hasta la falla respiratoria, aunque cerca del 10 % vive más de 10 años. El inicio bulbar y la mayor edad empeoran el pronóstico; la ventilación no invasiva y la atención multidisciplinaria prolongan la supervivencia.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué combinación de signos define la esclerosis lateral amiotrófica?
Signos de motoneurona superior (espasticidad, hiperreflexia, Babinski) junto con signos de motoneurona inferior (debilidad, atrofia, fasciculaciones), progresivos y que se diseminan.
¿Qué funciones suelen respetarse en la ELA?
La sensibilidad, los movimientos oculares y el control de los esfínteres vesical y anal.
¿Qué fármaco prolonga de forma modesta la supervivencia en la ELA y cómo actúa?
El riluzol, que reduce la liberación de glutamato y la excitotoxicidad.
¿Cuál es la causa habitual de muerte en la ELA?
La insuficiencia respiratoria por debilidad de los músculos respiratorios, a menudo con neumonía aspirativa.
¿Cuál es una prioridad clave de enfermería en un paciente con ELA bulbar?
Prevenir la aspiración: evaluación de la deglución, posición sentada y texturas adaptadas en las comidas, succión disponible, y control del peso y la respiración.
Enfermedades relacionadas
- Miastenia gravis
- Mielopatía cervical degenerativa
- Atrofia muscular espinal
- Síndrome de Guillain-Barré
- Esclerosis múltiple
- Demencia frontotemporal
- Neumonía adquirida en la comunidad
- Enfermedad de Huntington
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Amyotrophic lateral sclerosis (ALS) (MedlinePlus (U.S. National Library of Medicine), 2024); Amyotrophic lateral sclerosis (MedlinePlus Genetics (U.S. National Library of Medicine), 2024).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.