Enfermedades · Hematología y oncología
Tumor del estroma gastrointestinal (GIST) !
El sarcoma más común del tubo digestivo, casi siempre gástrico. Puede sangrar o crecer en silencio; la mayoría responde a un fármaco oral, el imatinib.
Actualizado 2026-11-01
Estructuras afectadas
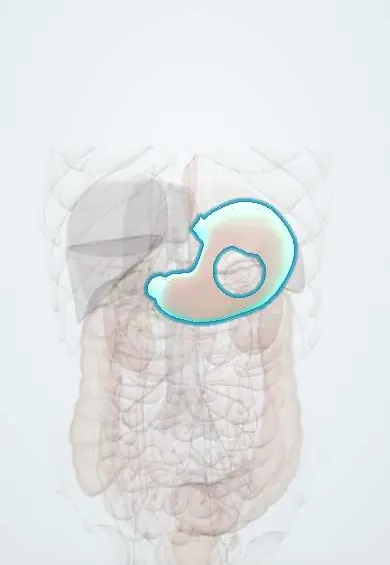
Toque una para ver qué es y abrirla en 3D.
Por qué ocurre
- Oncogenes: RAS, MYC, HER2, BCR-ABL y la tabla que hay que saber
- Inmunohistoquímica: el principio y los marcadores que hay que conocer
- Patología molecular: PCR, FISH, secuenciación y biopsia líquida
- Marcadores tumorales: en suero y en tejido, y para qué sirve cada uno
- Receptores con actividad tirosina cinasa
- La pared del tubo digestivo: mucosa, submucosa, muscular y serosa; plexos entéricos
Qué es
Tumor mesenquimal del tubo digestivo que se origina en las células intersticiales de Cajal, las células marcapasos de la motilidad intestinal. La mayoría se debe a mutaciones activadoras de KIT o PDGFRA, y su comportamiento va desde nódulos diminutos inofensivos hasta cánceres agresivos que se diseminan al hígado y al peritoneo.
A quién afecta
Es el tumor mesenquimal más frecuente del tubo digestivo, aunque representa menos del 1 % de los cánceres digestivos. Se presenta sobre todo en adultos de 50 a 70 años, por igual en hombres y mujeres. Cerca del 60 % surge en el estómago y el 30 % en el intestino delgado; el resto en duodeno, recto, colon o esófago. Los GIST pequeños se encuentran a menudo de forma incidental en una endoscopia o una cirugía.
Causas
- Mutaciones activadoras de KIT (cerca del 80 %)
- Mutaciones de PDGFRA (cerca del 5 al 10 %), incluida la D842V, resistente al imatinib
- Tumores sin mutación de KIT/PDGFRA: GIST con déficit de SDH (niños y adultos jóvenes, tríada de Carney y síndrome de Carney-Stratakis), GIST asociado a NF1, mutación de BRAF
- Mutaciones germinales familiares raras de KIT o PDGFRA
Factores de riesgo
- Edad entre 50 y 70 años
- Neurofibromatosis tipo 1 (a menudo GIST múltiples del intestino delgado)
- Síndromes por déficit de succinato deshidrogenasa
- Sin factores de riesgo ambientales o dietarios conocidos
Fisiopatología
KIT y PDGFRA son receptores con actividad tirosina cinasa que normalmente solo se activan cuando se une su factor de crecimiento. Las mutaciones los dejan encendidos de forma permanente y envían señales continuas de crecimiento y supervivencia a los precursores de las células de Cajal. El tumor crece hacia afuera desde la capa muscular, por lo que suele ser silencioso hasta alcanzar gran tamaño; puede ulcerar la mucosa y sangrar, obstruir la luz o romperse hacia la cavidad abdominal. Se disemina sobre todo al hígado y al peritoneo; a diferencia de los carcinomas, la diseminación ganglionar es rara.
Clasificación
- Riesgo de recaída según tamaño tumoral, índice mitótico y localización (los gástricos son menos agresivos que los de intestino delgado o recto)
- La ruptura tumoral como característica de riesgo muy alto
- Subtipo molecular: KIT exón 11 o 9, PDGFRA, déficit de SDH, asociado a NF1
- Localizado, localmente avanzado o metastásico
Síntomas y signos
- A menudo ninguno; hallazgo incidental
- Sangrado digestivo: melenas, hematemesis o sangrado oculto crónico con anemia
- Dolor, plenitud abdominal o saciedad precoz
- Masa abdominal palpable
- Obstrucción intestinal o disfagia según la localización
Diagnóstico
- Clínico
- Se sospecha en un paciente con sangrado digestivo o anemia y una masa submucosa en la endoscopia, o con una masa intraabdominal que nace de la pared intestinal en las imágenes.
- Pruebas
- La endoscopia muestra un abombamiento submucoso liso, a veces con ulceración central; biopsia guiada por ultrasonido endoscópico (se evita la biopsia percutánea, que puede sembrar el peritoneo). La histología muestra células fusiformes o epitelioides; la inmunohistoquímica es positiva para CD117 (KIT) y DOG1. El análisis de mutaciones de KIT y PDGFRA orienta la elección del fármaco. Hemograma para la anemia.
- Imágenes
- TC de abdomen y pelvis con contraste para estadificar y hacer seguimiento; resonancia magnética para lesiones rectales y hepáticas; la PET con FDG puede mostrar la respuesta temprana al imatinib.
Diagnóstico diferencial
- Leiomioma y leiomiosarcoma
- Schwannoma
- Adenocarcinoma gástrico
- Linfoma gastrointestinal
- Tumor neuroendocrino
- Páncreas ectópico u otras lesiones submucosas
Objetivo del tratamiento
Resecar por completo y sin ruptura los tumores localizados, reducir la recaída en los casos de alto riesgo con terapia dirigida y controlar la enfermedad metastásica con inhibidores de tirosina cinasa elegidos según la mutación.
Tratamiento
- Quirúrgico
- Resección completa con la cápsula íntegra y márgenes negativos, a menudo por laparoscopia; no se necesita linfadenectomía rutinaria porque la diseminación ganglionar es rara. Los tumores gástricos muy pequeños pueden vigilarse por endoscopia.
- Médico
- El imatinib, un inhibidor de tirosina cinasa, se administra por al menos tres años después de la cirugía en tumores de alto riesgo, antes de la cirugía para reducir tumores grandes y como primera línea en la enfermedad metastásica; el avapritinib se usa en los tumores con PDGFRA D842V.
- Médico
- Tras la resistencia al imatinib: sunitinib, luego regorafenib y ripretinib. La quimioterapia convencional y la radioterapia son en gran medida ineficaces.
- Seguimiento
- Seguimiento con TC para detectar recaídas; apoyo de enfermería y farmacia para la adherencia y los efectos adversos del imatinib, como edema, diarrea, náuseas, fatiga y citopenias, y para las interacciones medicamentosas.
Complicaciones
- Hemorragia digestiva aguda o crónica
- Ruptura tumoral con hemorragia intraabdominal y siembra peritoneal
- Obstrucción intestinal
- Metástasis hepáticas y peritoneales
- Resistencia a los inhibidores de tirosina cinasa
Pronóstico
Los GIST gástricos pequeños y con bajo índice mitótico suelen curarse con cirugía. Los tumores de alto riesgo y los metastásicos recaen con frecuencia, pero la terapia dirigida transformó el GIST metastásico de una enfermedad con supervivencia cercana al año y medio en una en la que muchos pacientes viven cinco años o más.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿De qué células se originan los GIST?
De las células intersticiales de Cajal, las células marcapasos del intestino.
¿Qué dos marcadores de inmunohistoquímica suelen ser positivos en el GIST?
CD117 (KIT) y DOG1.
¿Cuál es el fármaco de primera línea en el GIST metastásico con mutación de KIT?
El imatinib, un inhibidor de tirosina cinasa.
¿Por qué no se hace linfadenectomía rutinaria en la cirugía del GIST?
Porque el GIST rara vez se disemina a ganglios; lo hace al hígado y al peritoneo.
¿Cuál es la localización más frecuente del GIST?
El estómago (cerca del 60 %), seguido del intestino delgado.
Enfermedades relacionadas
- Cáncer gástrico
- Hemorragia digestiva alta
- Hemorragia digestiva baja
- Anemia ferropénica
- Obstrucción intestinal delgada
- Enfermedad ácido-péptica (úlcera péptica)
- Neurofibromatosis (tipos 1 y 2)
- Sarcomas de tejidos blandos (liposarcoma, leiomiosarcoma, rabdomiosarcoma)
- Leucemia mieloide crónica
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Gastrointestinal Stromal Tumors Treatment (PDQ®)–Health Professional Version (National Cancer Institute, 2025).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.