Enfermedades · Hematología y oncología
Hemoglobinuria paroxística nocturna !
Enfermedad rara y adquirida en la que el propio sistema del complemento destruye los glóbulos rojos y causa orina oscura, anemia y trombosis graves.
Actualizado 2026-11-01
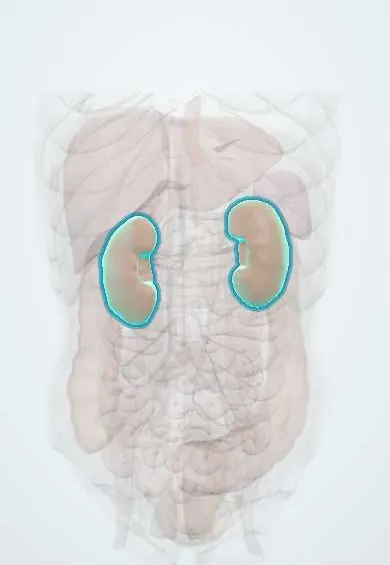
Estructuras afectadas
Toque una para ver qué es y abrirla en 3D.
En inmunología
Por qué ocurre
- Inmunidad innata y adaptativa: panorama
- Vida y destrucción del glóbulo rojo; funciones del bazo
- Estructura de las membranas
Qué es
Trastorno clonal adquirido de las células madre hematopoyéticas en el que una mutación del gen PIGA deja a glóbulos rojos, leucocitos y plaquetas sin las proteínas ancladas a GPI (entre ellas CD55 y CD59) que normalmente los protegen del complemento. Produce hemólisis intravascular, trombosis y falla medular.
A quién afecta
Muy rara (pocos casos por millón de personas al año), afecta por igual a hombres y mujeres, sobre todo adultos jóvenes en la cuarta década. Está muy ligada a la anemia aplásica: muchos pacientes con anemia aplásica tienen un pequeño clon HPN. En América Latina, como en otras regiones, suele diagnosticarse tarde porque la hemoglobinuria no siempre está presente y la citometría de flujo se ofrece sobre todo en centros de referencia.
Causas
- Mutación somática adquirida del gen PIGA, ligado al X, en una célula madre hematopoyética (no hereditaria)
- Expansión clonal de células HPN, a menudo en una médula dañada por ataque inmunitario (anemia aplásica)
- Desencadenantes de crisis hemolíticas: infecciones, cirugía, embarazo, ejercicio intenso y transfusión
Factores de riesgo
- Anemia aplásica
- Síndrome mielodisplásico (con menor frecuencia)
- Edad adulta joven
- Embarazo e infecciones (precipitan crisis y trombosis)
Fisiopatología
Sin CD55 (factor acelerador de la degradación) ni CD59 (inhibidor de membrana de la lisis reactiva), los glóbulos rojos no pueden detener la cascada del complemento en su superficie y el complejo de ataque a la membrana los perfora. La hemólisis ocurre dentro de los vasos y libera hemoglobina libre, que se pierde por la orina (hemoglobinuria, hemosiderinuria) y atrapa el óxido nítrico, causando espasmo del músculo liso: dolor abdominal, disfagia, disfunción eréctil e hipertensión pulmonar. Las plaquetas activadas, la hemoglobina libre y las micropartículas vuelven la sangre muy procoagulante, sobre todo en venas inusuales. Las células madre defectuosas también contribuyen a la falla medular.
Clasificación
- HPN clásica (hemolítica): hemólisis marcada con médula celular
- HPN en el contexto de otro síndrome de falla medular (anemia aplásica o síndrome mielodisplásico)
- HPN subclínica: clon pequeño sin hemólisis clínica
Síntomas y signos
- Orina oscura, color «coca-cola», clásicamente en la mañana
- Cansancio, palidez y disnea por anemia
- Ictericia
- Episodios de dolor abdominal y dificultad para tragar
- Disfunción eréctil
- Equimosis, sangrado o infecciones cuando falla la médula
Diagnóstico
- Clínico
- Se sospecha HPN ante anemia hemolítica con Coombs negativo, hemólisis con trombosis en sitios inusuales, hemólisis con citopenias o en todo paciente con anemia aplásica.
- Pruebas
- La citometría de flujo de sangre periférica es la prueba diagnóstica: muestra glóbulos rojos y granulocitos sin CD55 ni CD59, o pérdida de unión a aerolisina fluorescente (FLAER), y mide el tamaño del clon. Marcadores de hemólisis: LDH alta (a menudo muy alta), reticulocitos altos, haptoglobina baja y bilirrubina indirecta elevada, con prueba de antiglobulina directa (Coombs) negativa. La orina muestra hemoglobina y hemosiderina. El déficit de hierro es frecuente por pérdida urinaria. El estudio de médula ósea busca anemia aplásica o mielodisplasia asociadas.
- Imágenes
- Ecografía Doppler, TC o RM cuando se sospecha trombosis (venas hepáticas, porta, mesentéricas y cerebrales); ecocardiograma para hipertensión pulmonar.
Diagnóstico diferencial
- Anemia hemolítica autoinmune (Coombs positivo)
- Déficit de G6PD y otras anemias hemolíticas hereditarias
- Microangiopatías trombóticas (PTT, síndrome hemolítico urémico)
- Anemia aplásica o síndrome mielodisplásico sin clon HPN
- Otras causas de orina oscura: mioglobinuria, hematuria
Objetivo del tratamiento
Detener la hemólisis mediada por el complemento, prevenir y tratar la trombosis, apoyar el hemograma y, en pacientes seleccionados, curar la enfermedad con trasplante de células madre.
Tratamiento
- Médico
- Los inhibidores del complemento terminal (C5), como eculizumab o ravulizumab, bloquean la hemólisis intravascular y reducen mucho la trombosis; los inhibidores del complemento proximal (inhibidores de C3 o del factor B/D) tratan la hemólisis extravascular persistente.
- Médico
- Vacunación antimeningocócica antes de iniciar inhibidores del complemento, a menudo con profilaxis antibiótica, porque estos fármacos aumentan mucho el riesgo de infección por Neisseria.
- Médico
- Anticoagulación ante trombosis establecida; suplemento de ácido fólico y hierro; transfusión de glóbulos rojos en la anemia sintomática.
- Procedimiento
- Trasplante alogénico de progenitores hematopoyéticos, la única cura, sobre todo en falla medular grave o enfermedad refractaria; terapia inmunosupresora cuando la HPN coexiste con anemia aplásica.
- Seguimiento
- Prioridades de enfermería: color de la orina, signos de trombosis (dolor abdominal, cefalea, edema de piernas), tendencia de hemoglobina y LDH, función renal, y manejo de la fiebre durante el uso de inhibidores del complemento como urgencia.
Complicaciones
- Trombosis venosa en sitios inusuales (venas hepáticas, porta, mesentéricas, cerebrales), principal causa de muerte
- Enfermedad renal crónica y lesión renal aguda por depósito de hemoglobina
- Hipertensión pulmonar
- Falla medular (anemia aplásica) y evolución a síndrome mielodisplásico o leucemia aguda
- Infección meningocócica durante el tratamiento con inhibidores del complemento
Pronóstico
Antes de los inhibidores del complemento, la supervivencia mediana era de unos 10 a 20 años, y la trombosis era la principal causa de muerte. Con inhibidores de C5, la supervivencia de muchos pacientes se acerca a la de la población general, aunque algunos siguen necesitando transfusiones por hemólisis extravascular o falla medular.
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Qué gen está mutado en la hemoglobinuria paroxística nocturna?
PIGA, gen ligado al X necesario para formar las anclas de GPI, por una mutación somática adquirida en una célula madre.
¿Qué dos proteínas protectoras de superficie faltan en los glóbulos rojos de la HPN?
CD55 (factor acelerador de la degradación) y CD59 (inhibidor de membrana de la lisis reactiva).
¿Cuál es la prueba diagnóstica de elección en la HPN?
La citometría de flujo de sangre periférica, que muestra pérdida de CD55/CD59 o de unión a FLAER.
¿Cuál es la principal causa de muerte en la HPN no tratada?
La trombosis, en especial de las venas hepáticas (síndrome de Budd-Chiari) y otras venas abdominales o cerebrales.
¿Qué vacunación es obligatoria antes de iniciar un inhibidor de C5 del complemento?
La vacunación antimeningocócica, porque el bloqueo del complemento aumenta mucho el riesgo de infección por Neisseria meningitidis.
Enfermedades relacionadas
- Anemia aplásica
- Síndromes mielodisplásicos
- Anemia hemolítica autoinmune
- Síndrome de Budd-Chiari
- Trombosis de la vena porta
- Trombosis de senos venosos cerebrales
- Trombosis venosa profunda
- Tromboembolismo pulmonar
- Enfermedad renal crónica
- Anemia ferropénica
- Meningitis bacteriana
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Paroxysmal nocturnal hemoglobinuria (PNH) (MedlinePlus (U.S. National Library of Medicine), 2026); Paroxysmal nocturnal hemoglobinuria (MedlinePlus Genetics (U.S. National Library of Medicine), 2022).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.