Enfermedades · Hematología y oncología
Síndromes mielodisplásicos !
Cánceres de la médula ósea en que las células de la sangre maduran mal y bajan los recuentos; algunos se convierten en leucemia mieloide aguda.
Actualizado 2026-11-01
Estructuras afectadas
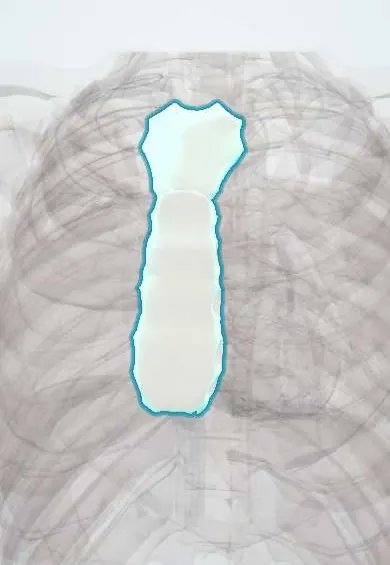
Toque una para ver qué es y abrirla en 3D.
Por qué ocurre
- Translocaciones, amplificaciones y cambios epigenéticos en el cáncer
- Apoptosis: las vías intrínseca y extrínseca
- Lesión por radiación ionizante
- Carcinógenos químicos: iniciación, promoción y la tabla que debe conocer
- Hematopoyesis
- Hematopoyesis y médula ósea
Qué es
Grupo de trastornos clonales de la célula madre de la médula ósea en los que las células sanguíneas se producen de manera ineficaz y tienen aspecto anormal (displásico). Causan recuentos bajos de glóbulos rojos, blancos o plaquetas pese a una médula por lo general llena de células. Se consideran cánceres de la sangre y tienen un riesgo variable de progresar a leucemia mieloide aguda (LMA).
A quién afecta
Es sobre todo una enfermedad de adultos mayores, con una mediana de edad al diagnóstico cercana a los 70 años y leve predominio masculino; es rara en niños. La incidencia aumenta mucho con la edad, por lo que se vuelve más frecuente a medida que envejece la población en Colombia y América Latina. Los casos relacionados con tratamiento aparecen años después de quimioterapia o radioterapia por otro cáncer.
Causas
- Primarios (de novo): mutaciones adquiridas en las células madre de la médula con el envejecimiento, por lo general sin causa conocida
- Relacionados con tratamiento: agentes alquilantes, inhibidores de la topoisomerasa II o radioterapia previos
- Exposición a benceno, humo de tabaco y algunos plaguicidas o solventes
- Síndromes hereditarios de falla medular en pacientes jóvenes (p. ej., anemia de Fanconi)
Factores de riesgo
- Edad mayor de 60 años
- Quimioterapia o radioterapia previas
- Tabaquismo
- Exposición laboral a benceno o químicos
- Anemia aplásica o falla medular hereditaria
Fisiopatología
Cambios genéticos adquiridos (pérdidas cromosómicas como del(5q) o monosomía 7, y mutaciones en genes de splicing y epigenéticos) dan a un clon de células madre una ventaja de crecimiento. El clon ocupa la médula, pero su progenie madura de forma anormal y muchas células mueren dentro de la médula por apoptosis (hematopoyesis ineficaz), por lo que la sangre muestra citopenias. Nuevas mutaciones bloquean la maduración, se acumulan blastos y, cuando llegan al 20 % de las células medulares, la enfermedad se clasifica como LMA.
Clasificación
- Clasificación de la OMS, según el número de líneas displásicas, sideroblastos en anillo, porcentaje de blastos y genética (p. ej., SMD con del(5q) aislada, SMD con exceso de blastos); reemplazó al antiguo sistema FAB
- La estratificación de riesgo con el IPSS o el IPSS revisado (IPSS-R), que usa blastos medulares, citogenética y profundidad de las citopenias, separa la enfermedad de menor y de mayor riesgo
- Las neoplasias mieloides relacionadas con tratamiento se agrupan aparte; la leucemia mielomonocítica crónica es una neoplasia mixta mielodisplásica/mieloproliferativa
Síntomas y signos
- Fatiga, debilidad, palidez y disnea (anemia)
- Infecciones recurrentes o graves (neutropenia)
- Moretones fáciles, petequias, sangrado de encías o nariz (trombocitopenia)
- Con frecuencia sin síntomas: se descubre en un hemograma de rutina
- Por lo general no hay crecimiento del bazo ni de los ganglios
Diagnóstico
- Clínico
- Se considera en un adulto mayor con anemia macrocítica sin explicación u otras citopenias persistentes. Se pregunta por quimioterapia, radioterapia y exposición a químicos previas, y primero se descartan causas reversibles.
- Pruebas
- Hemograma con reticulocitos (con frecuencia anemia macrocítica con reticulocitos bajos) y extendido de sangre periférica (neutrófilos hipogranulares e hipolobulados, macroovalocitos). Descartar déficit de vitamina B12, folato y cobre, alcohol, medicamentos, VIH y enfermedad hepática. El examen clave es el aspirado y la biopsia de médula ósea, por lo general de la cresta ilíaca posterior: displasia en al menos el 10 % de una línea, recuento de blastos, sideroblastos en anillo con tinción de hierro, citogenética, FISH y paneles de mutaciones, además de citometría de flujo.
- Imágenes
- No se requiere para el diagnóstico; las imágenes se usan solo para buscar infecciones u otras causas de citopenia.
Diagnóstico diferencial
- Déficit de vitamina B12 o folato (anemia megaloblástica)
- Anemia aplásica (médula vacía)
- Leucemia mieloide aguda (20 % o más de blastos)
- Anemia de la enfermedad crónica, alcohol, medicamentos, VIH o déficit de cobre
- Neoplasias mieloproliferativas y anemia sideroblástica hereditaria
Objetivo del tratamiento
En la enfermedad de menor riesgo, mejorar los recuentos y la calidad de vida con pocas transfusiones; en la de mayor riesgo, retrasar la progresión a LMA y prolongar la supervivencia, buscando la curación con trasplante cuando sea posible.
Tratamiento
- Conservador
- Transfusiones de glóbulos rojos y plaquetas según necesidad; quelación de hierro en pacientes con sobrecarga tras muchas transfusiones; antibióticos oportunos ante infecciones.
- Médico
- Enfermedad de menor riesgo: agentes estimulantes de la eritropoyesis para la anemia; lenalidomida en el SMD con del(5q) aislada dependiente de transfusiones; terapia inmunosupresora en pacientes seleccionados.
- Médico
- Enfermedad de mayor riesgo: los agentes hipometilantes (azacitidina, decitabina) son el principal tratamiento modificador de la enfermedad; quimioterapia intensiva tipo LMA en pacientes seleccionados en buen estado.
- Procedimiento
- El trasplante alogénico de progenitores hematopoyéticos es el único tratamiento potencialmente curativo, limitado a pacientes en mejor estado por su toxicidad.
- Seguimiento
- Prioridades de enfermería: precauciones por neutropenia y sangrado, verificación de seguridad transfusional y vigilancia de reacciones, reporte temprano de fiebre, y control de ferritina y función de órganos en pacientes con transfusiones crónicas.
Complicaciones
- Infecciones graves y sepsis
- Sangrado, incluida la hemorragia intracraneal
- Transformación a leucemia mieloide aguda
- Sobrecarga de hierro transfusional que daña corazón, hígado y glándulas endocrinas
- Reacciones transfusionales y aloinmunización
Pronóstico
Muy variable y predicho por la categoría del IPSS-R: los pacientes de menor riesgo pueden vivir muchos años con tratamiento de soporte, mientras que los de mayor riesgo a menudo sobreviven solo uno a dos años sin trasplante y fallecen sobre todo por infección, sangrado o LMA. Quienes dejan de responder a los agentes hipometilantes tienen mal pronóstico.
Prevención
- Evitar el tabaco y proteger a los trabajadores del benceno y otros solventes
- Seguimiento del hemograma a largo plazo después de quimioterapia o radioterapia
Póngase a prueba
Piense la respuesta y toque la pregunta para verla.
¿Cuál es el cuadro hematológico típico de los síndromes mielodisplásicos?
Citopenias, con frecuencia anemia macrocítica con reticulocitos bajos, a pesar de una médula por lo general hipercelular.
¿Qué examen confirma un síndrome mielodisplásico?
El aspirado y la biopsia de médula ósea con citogenética, que muestran la displasia y el porcentaje de blastos.
¿Qué porcentaje de blastos en la médula define la progresión a leucemia mieloide aguda?
El 20 % o más de blastos.
¿Qué subtipo de SMD responde especialmente bien a la lenalidomida?
El SMD de menor riesgo con deleción aislada del cromosoma 5q.
¿Cuál es el único tratamiento potencialmente curativo del SMD?
El trasplante alogénico de progenitores hematopoyéticos.
Enfermedades relacionadas
- Leucemia aguda (LMA y LLA)
- Anemia aplásica
- Anemia megaloblástica (déficit de B12 o folato)
- Anemia sideroblástica
- Anemia de enfermedad crónica (de la inflamación)
- Neutropenia febril
- Trombocitopenia inmune (PTI)
- Reacciones transfusionales
- Hemocromatosis hereditaria
- Trombocitemia esencial y mielofibrosis primaria
- Leucemia mieloide crónica
Información educativa, no es consejo médico. Ante un síntoma, consulte a un profesional de la salud.
Fuentes: Myelodysplastic Syndromes Treatment (PDQ®)–Health Professional Version (National Cancer Institute, 2024); Myelodysplastic Syndromes Treatment (PDQ®)–Patient Version (National Cancer Institute, 2024).
¿Ha detectado un error?Siempre buscamos mejorar para la comunidad. Cuéntenos qué está mal y nuestro equipo lo revisa.Reportar un error
Modelo representativo, solo con fines educativos.