
Atrofia muscular espinal
Doença hereditária em que morrem as células nervosas que movem os músculos, causando fraqueza. Os novos tratamentos funcionam melhor quando iniciados cedo.
O que é
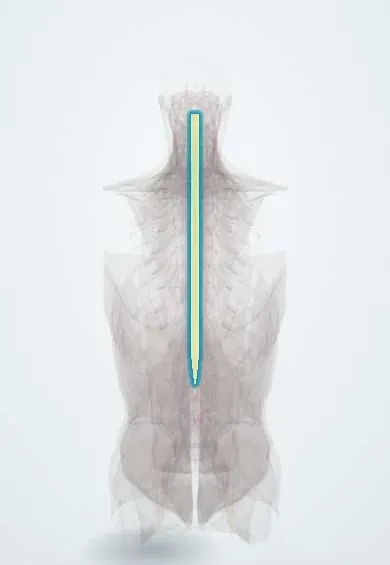
Doença do neurônio motor autossômica recessiva em que as células do corno anterior da medula espinal e os núcleos motores do tronco encefálico degeneram, causando fraqueza simétrica de predomínio proximal, hipotonia e atrofia muscular. Era a causa genética mais comum de morte infantil antes dos tratamentos modificadores da doença.
Quem afeta
Cerca de 1 em cada 8.000 a 10.000 nascimentos no mundo; cerca de 1 em cada 40 a 60 pessoas é portadora de uma deleção do SMN1. O tipo 1 é a forma mais comum. Na Colômbia e na América Latina, o acesso à triagem neonatal e aos fármacos modificadores da doença de alto custo ainda é desigual, por isso muitas crianças só são diagnosticadas após o surgimento dos sintomas.
Causas
- Deleção ou mutação homozigótica do gene SMN1 (cromossomo 5q13) em cerca de 95% dos casos
- O número de cópias do gene vizinho SMN2 modifica a gravidade: mais cópias, doença mais leve
- Herança autossômica recessiva; ambos os pais geralmente são portadores saudáveis
Fatores de risco
- Ambos os pais portadores (risco de 25% em cada gestação)
- História familiar de AME ou de mortes infantis inexplicadas com fraqueza
- Consanguinidade
Fisiopatologia
A proteína SMN (sobrevivência do neurônio motor) é necessária para a sobrevivência dos neurônios motores. O SMN1 produz a maior parte da proteína funcional; o SMN2 difere em uma base que faz a maioria de seus transcritos pular o éxon 7, produzindo uma pequena quantidade de proteína funcional. Sem o SMN1, as células do corno anterior morrem, os músculos perdem a inervação e atrofiam, com sinais de neurônio motor inferior e sensibilidade e cognição preservadas.
Classificação
- Tipo 0: início antes do nascimento, fraqueza grave e insuficiência respiratória ao nascer
- Tipo 1 (Werdnig-Hoffmann): início antes dos 6 meses, nunca senta sem apoio
- Tipo 2: início aos 6–18 meses, senta, mas nunca anda de forma independente
- Tipo 3 (Kugelberg-Welander): início após os 18 meses, anda, mas pode perder essa capacidade depois
- Tipo 4: início na idade adulta, fraqueza leve
Sintomas e sinais
- Lactente hipotônico: hipotonia acentuada com postura em “perna de rã”
- Fraqueza simétrica, pior nos músculos proximais e nas pernas que nos braços
- Reflexos tendíneos profundos ausentes ou reduzidos
- Fasciculações da língua e tremor fino das mãos
- Choro fraco, dificuldade de alimentação e de deglutição
- Tórax em sino e respiração paradoxal (abdominal) por fraqueza intercostal com diafragma preservado
- Face alerta com cognição e sensibilidade normais; marcos motores atrasados ou perdidos
Diagnóstico
- Clínico
- Suspeitada em lactente ou criança hipotônica com fraqueza proximal simétrica, reflexos ausentes e fasciculações da língua, mas com estado de alerta e sensibilidade normais. A avaliação de enfermagem foca respiração, tosse, deglutição, nutrição e posicionamento.
- Exames
- O teste genético para deleção homozigótica do SMN1 é o exame-chave, com o número de cópias do SMN2 para prever a gravidade. A triagem neonatal a detecta antes dos sintomas onde disponível. A creatinoquinase é normal ou levemente elevada; a eletromiografia mostra desnervação se a genética for inconclusiva.
- Imagem
- Não é necessária para o diagnóstico. Radiografias da coluna para acompanhar a escoliose e do quadril para subluxação; radiografia de tórax nas infecções respiratórias.
Diagnóstico diferencial
- Distrofia muscular de Duchenne e outras distrofias musculares (CK alta, pseudo-hipertrofia das panturrilhas)
- Miopatias congênitas e síndromes miastênicas congênitas
- Botulismo infantil
- Hipotonia central (paralisia cerebral, síndrome de Prader-Willi), que mantém os reflexos e tem outros sinais cerebrais
- Doença de Pompe e neuropatias periféricas
Objetivo do tratamento
Iniciar o tratamento modificador da doença o mais cedo possível, idealmente antes dos sintomas, e proteger a respiração, a nutrição, a mobilidade e a coluna para maximizar a função e a sobrevida.
Tratamento
- Clínico
- Terapias modificadoras da doença: um oligonucleotídeo antissenso intratecal (nusinersena) e uma pequena molécula oral (risdiplam) que aumentam a proteína SMN a partir do gene SMN2.
- Clínico
- Terapia de reposição gênica em dose única (onasemnogeno abeparvoveque), que fornece um gene SMN1 funcional, usada principalmente em crianças pequenas.
- Acompanhamento
- Cuidados respiratórios: monitorização da respiração e da tosse, desobstrução das vias aéreas, ventilação não invasiva e imunizações; suporte nutricional com gastrostomia quando a deglutição é insegura.
- Reabilitação
- Fisioterapia, alongamentos, órteses e cadeiras de rodas para manter a mobilidade e prevenir contraturas.
- Cirúrgico
- Artrodese da coluna para escoliose progressiva.
Complicações
- Insuficiência respiratória e pneumonia recorrente, principal causa de morte
- Aspiração, desnutrição e déficit de crescimento
- Escoliose, luxação do quadril e contraturas articulares
- Osteoporose e fraturas
Prognóstico
Sem tratamento, o tipo 1 geralmente é fatal ou exige ventilação permanente nos dois primeiros anos, enquanto os tipos 3 e 4 têm expectativa de vida quase normal. As terapias modificadoras da doença mudaram muito os desfechos, e crianças tratadas antes dos sintomas podem sentar, ficar em pé ou andar.
Prevenção
- Rastreio de portadores e aconselhamento genético para famílias em risco
- Triagem neonatal para iniciar o tratamento antes dos sintomas
- Diagnóstico pré-natal quando ambos os pais são portadores conhecidos
Teste seus conhecimentos
Pense na resposta e toque na pergunta para vê-la.
Qual gene está deletado na maioria dos casos de atrofia muscular espinal?
O SMN1, no cromossomo 5q, com herança autossômica recessiva.
O que modifica a gravidade da AME?
O número de cópias do gene SMN2: mais cópias produzem mais proteína SMN e doença mais leve.
Quais células degeneram na AME?
As células do corno anterior (neurônios motores inferiores) da medula espinal e os núcleos motores do tronco encefálico.
Qual é a apresentação clássica da AME tipo 1?
Lactente hipotônico com menos de 6 meses, com fraqueza proximal, reflexos ausentes, fasciculações da língua e estado de alerta normal.
Qual é a principal causa de morte na AME?
Insuficiência respiratória e pneumonia por fraqueza dos músculos respiratórios e da deglutição.
Conexões
Fármacos para esta doença3
Informação educativa, não é aconselhamento médico. Diante de um sintoma, consulte um profissional de saúde.
Fontes: Spinal muscular atrophy: MedlinePlus Genetics (MedlinePlus Genetics, US National Library of Medicine, 2026).
Encontrou um erro?Estamos sempre melhorando para a comunidade. Conte-nos o que está errado e nossa equipe vai revisar.Informar um erro
Modelo representativo, apenas para fins educativos.